OBJECTIVE:
To evaluate the association of TNF-α promoter polymorphisms (rs361525, rs1800629) and the PTPN22 rs2476601 variant with the coexistence of CSU and HT in an admixed Caribbean Colombian population.
METHODS:
A retrospective case-control study was conducted in 86 patients with confirmed CSU (45 with CSU-alone and 41 with CSU+HT). Single-nucleotide polymorphism (SNP) genotyping was performed using TaqMan® assays. Hardy-Weinberg equilibrium (HWE), genotype, and allele frequencies were analyzed using chi-square tests and logistic regression models.
RESULTS:
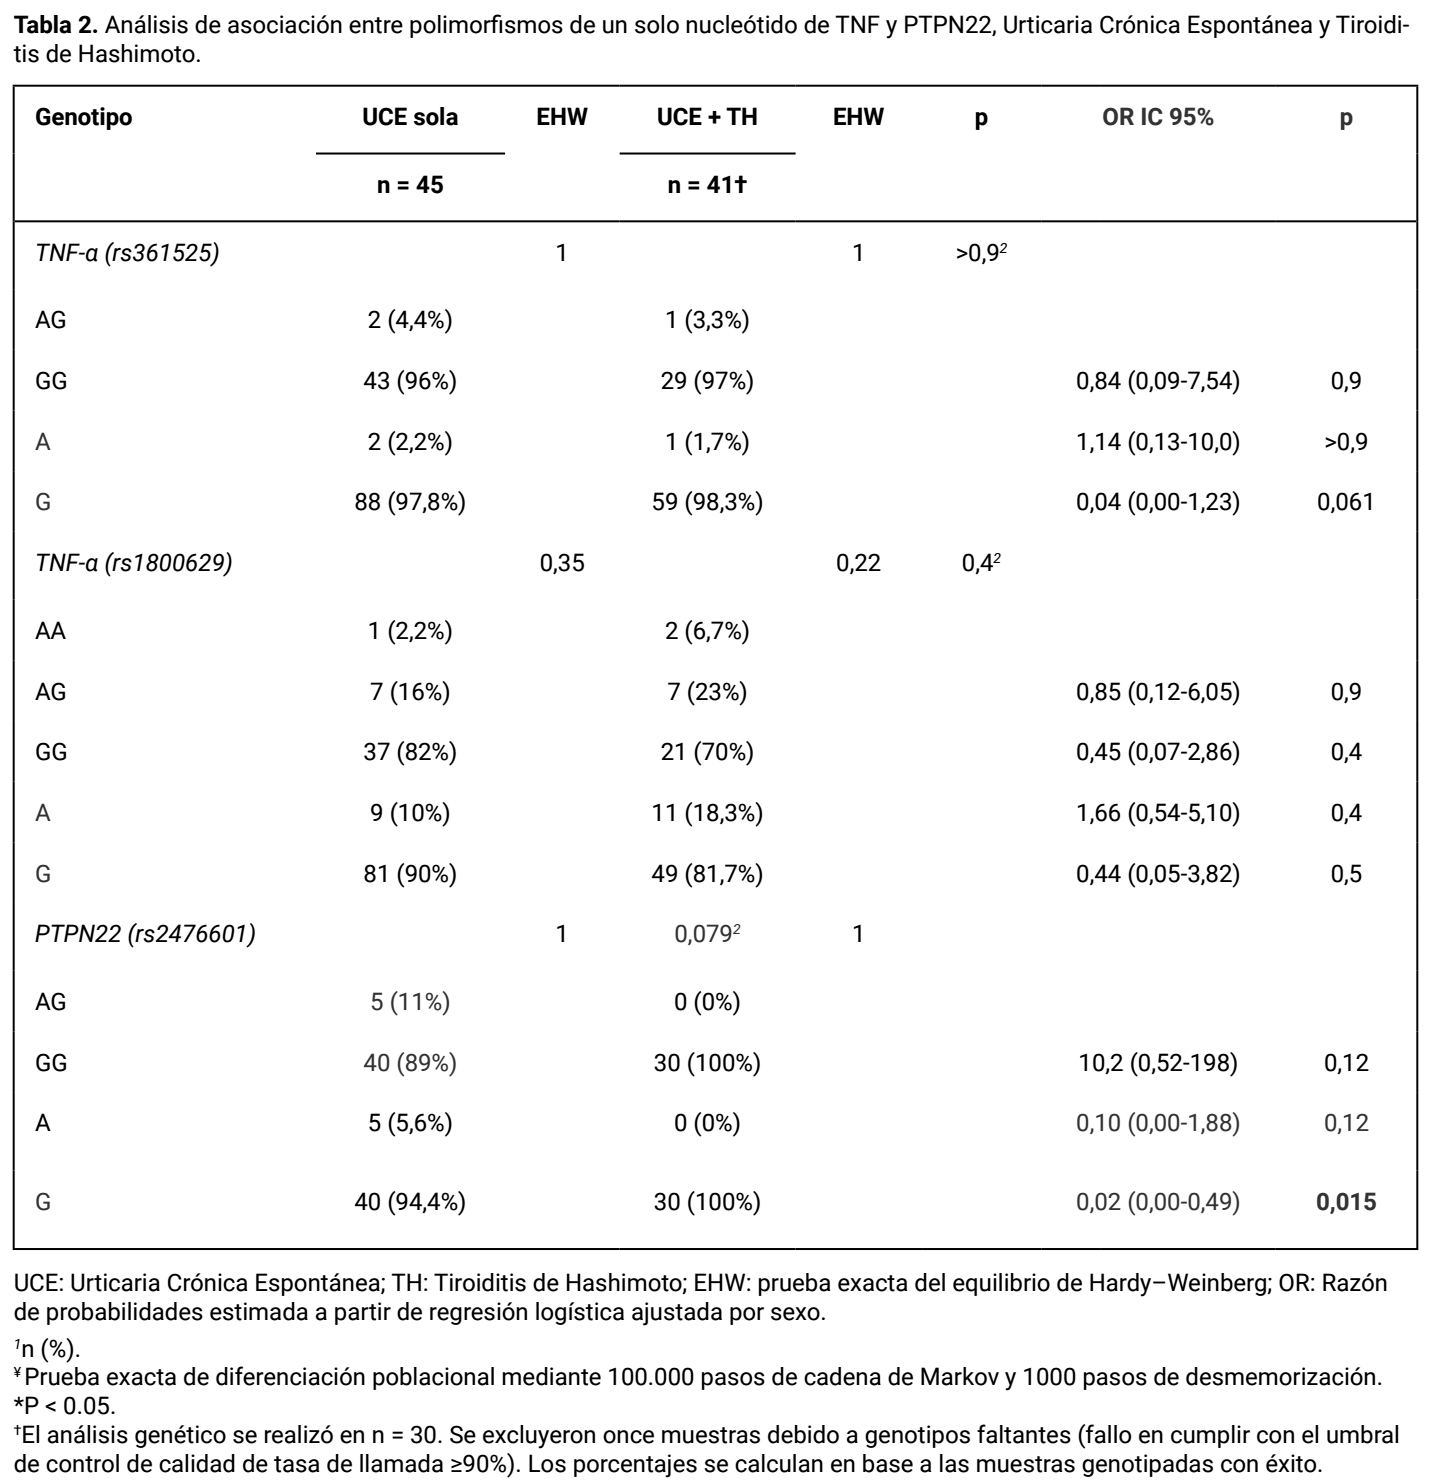
The PTPN22 G allele showed a protective association in the CSU+HT group (OR: 0.02, 95% CI: 0.00–0.49; p = 0.015). While TNF-α SNPs conformed to HWE, PTPN22 deviated in the CSU+HT group due to the complete absence of AG heterozygotes. No significant associations were found between TNF-α polymorphisms and HT, though the TNF-α rs361525 G allele exhibited a near-significant trend (p = 0.061). The GG genotype was predominant across all evaluated SNPs.
CONCLUSION:
In this admixed Caribbean Colombian study, we observed a hypothesis-generating association between the PTPN22 rs2476601 G allele and lower odds of concomitant HT in CSU patients. Larger, adequately powered studies incorporating rigorous ancestry adjustment are required to confirm this finding.
OBJETIVO:
Evaluar la asociación de los polimorfismos del promotor del TNF-α (rs361525, rs1800629) y la variante PTPN22 rs2476601 con la coexistencia de urticaria crónica espontánea (UCE) y tiroiditis de Hashimoto (TH) en una población mixta caribeña colombiana.
MÉTODOS:
Estudio retrospectivo de casos y controles, llevado a cabo en 86 pacientes con UCE confirmada (45 con UCE sola y 41 con UCE+TH). Se realizó la genotipificación de polimorfismos de un solo nucleótido (SNP) mediante ensayos TaqMan®. El equilibrio de Hardy-Weinberg (EHW), los genotipos y las frecuencias alélicas se analizaron mediante pruebas de chi-cuadrado y modelos de regresión logística.
RESULTADOS:
El alelo G de PTPN22 mostró una asociación protectora en el grupo UCE+TH (OR: 0,02; IC del 95%: 0,00–0,49; p = 0,015). Si bien los SNP de TNF-α se ajustaron al equilibrio de Hardy-Weinberg (EHW), el PTPN22 presentó desviaciones en el grupo CSU+HT debido a la ausencia total de heterocigotos AG. No se encontró asociación significativa entre los polimorfismos de TNF-α y la HT, aunque el alelo G del TNF-α rs361525 mostró una tendencia casi significativa (p = 0.061). El genotipo GG fue predominante en todos los SNP evaluados.
CONCLUSIONES:
En este estudio con población mixta caribeña colombiana se encontró una asociación que genera hipótesis entre el alelo G del PTPN22 rs2476601 y una menor probabilidad de HT concomitante en pacientes con CSU. Se requieren estudios más amplios y con suficiente potencia estadística, que incorporen un ajuste riguroso de la ascendencia, para confirmar este hallazgo.
INTRODUCTION
Chronic spontaneous urticaria (CSU) is a persistent inflammatory skin disorder characterized by recurrent wheals and/or angioedema lasting for more than six weeks without an identifiable trigger. It predominantly affects middle-aged women and imposes a significant psychological, social, and economic burden on patients’ quality of life.1-3
Beyond the skin, CSU is increasingly recognized as a systemic immune-mediated disease frequently associated with autoimmune comorbidities, most notably autoimmune thyroid disease (AITD), systemic lupus erythematosus (SLE), and rheumatoid arthritis (RA).4-7 Current evidence indicates that CSU is not a single homogeneous condition but a spectrum of endotypes driven by distinct immunopathogenic mechanisms. Two major subtypes have been proposed: the autoallergic (type I) variant, mediated by IgE autoantibodies, and the autoimmune (type IIb) variant, characterized by IgG autoantibodies directed against IgE or its high-affinity receptor FcεRI, strongly linked to AITD.8-10
Several studies and meta-analyses have confirmed a higher prevalence of AITD among patients with CSU compared to the general population.6,11-15 Positivity for anti-thyroid peroxidase (anti-TPO) and anti-thyroglobulin (anti-TG) antibodies, as well as ultrasonographic evidence of thyroid autoimmunity, support shared immunological pathways underlying both conditions.11,13,16,17 Furthermore, thyroid autoimmunity has been associated with more severe and treatment-refractory CSU phenotypes.17,18
Genetic susceptibility appears to play a critical role in shaping these phenotypes. Genome-wide and candidate gene association studies have identified multiple single nucleotide polymorphisms (SNPs) in immune-regulatory genes that may predispose individuals to both CSU and AITD.19-22 Among these, tumor necrosis factor alpha (TNF-α) has emerged as a key pro-inflammatory cytokine involved in endothelial activation, mast cell degranulation, and leukocyte recruitment—processes fundamental to the chronic inflammatory response observed in CSU. Despite its established role in autoimmunity, evidence directly linking TNF-α promoter variants to the coexistence of CSU and AITD remains limited and often inconsistent across populations.20,23-25
The most widely studied TNF-α polymorphisms are −308 G/A (rs1800629) and −238 G/A (rs361525), both located in the promoter region and known to modulate transcriptional activity.23,24,26-28 The −308A allele has been associated with enhanced TNF-α expression and increased susceptibility to inflammatory and autoimmune diseases, whereas the −238A variant has been linked to reduced transcriptional activity and possible protective effects.19,21 Studies from European and Asian populations have reported conflicting results regarding the relationship between these SNPs and CSU susceptibility, suggesting that ethnic genetic heterogeneity and population admixture may influence their effects.28-31
In addition to TNF-α, protein tyrosine phosphatase non-receptor type 22 (PTPN22) is another relevant candidate in the immunogenetic network underlying autoimmunity and CSU. PTPN22 encodes the lymphoid tyrosine phosphatase (Lyp), a key negative regulator of T-cell receptor (TCR) signalling that helps maintain immune tolerance. Variants in this gene—particularly rs2476601 —have been associated with type 1 diabetes, RA, DLE, and occur most frequently in Northern European populations (e.g., Nordic countries and the United Kingdom).32,33 In Latin American cohorts, this same variant has also been linked to lupus nephritis in children, suggesting population-specific differences in allele frequency and pathogenic impact.34
Within the context of CSU, other PTPN22 polymorphisms, including rs2488457 C, rs1310182 T, and rs3811021 T, have been investigated for their potential contribution to autoimmune dysregulation and mast-cell signalling pathways, implying that PTPN22 may influence the autoimmune endotype of the disease.35-37 Given the lack of genetic data from Latin American populations, particularly those with high admixture such as the Colombian Caribbean, where African, Indigenous, and European ancestries converge, investigating TNF-α and PTPN22 variants in this context may help clarify population-specific genetic influences on CSU associated with HT. Therefore, this study aimed to exploratorily evaluate the association between TNF-α and PTPN22 with the coexistence of CSU and HT in a cohort from the Colombian Caribbean.
MATERIALS AND METHODS
Study population
A total of 86 patients diagnosed with chronic spontaneous urticaria (CSU) were retrospectively included from a specialized allergy clinic in Barranquilla, Colombian Caribbean. Of these, 45 had CSU without autoimmune comorbidities (CSU-alone) and 41 presented concomitant Hashimoto’s thyroiditis (HT) (CSU + HT).
The diagnosis of CSU followed the EAACI/GA²LEN/EuroGuiDerm/APAAACI international guideline.38 HT was confirmed based on the presence of at least two of the following: 1) clinical or ultrasonographic features consistent with chronic lymphocytic thyroiditis (e.g., diffuse gland enlargement, heterogeneous or hypoechoic parenchyma), 2) elevated anti-TPO (>35 IU/mL), and/or 3) biochemical thyroid dysfunction (elevated TSH with or without low free T4).39 Given the retrospective design and variability in documentation, not all diagnostic components were available for every patient. As a result, the CSU + HT group may include individuals with different combinations of serologic, imaging, and biochemical findings. This composite definition was intended to reflect real-world clinical practice.
Patients with inducible urticaria, urticarial vasculitis, active lymphoproliferative disorders, or malignancy were excluded. Demographic data, clinical features, comorbidities, serum total IgE, anti-TPO levels, and treatment regimens were extracted from medical records. All participants provided written informed consent prior to enrolment. The study was approved by the Ethics Committee of Universidad del Norte, Barranquilla, Colombia (Approval #00062, 15 October 2021), and conducted according to the Declaration of Helsinki and national research ethics regulations.
Genetic analysis
Genomic DNA was isolated from peripheral blood samples using a modified salting-out protocol. DNA concentration and purity were determined spectrophotometrically (NanoDrop 2000, Thermo Scientific, Waltham, MA, USA), with acceptable purity defined as A260/A280 between 1.7 and 2.0. DNA integrity was verified by electrophoresis on 0.8% agarose gels. These variants were selected based on their reported functional relevance in immune regulation and prior associations with autoimmune/inflammatory phenotypes. Three SNPs were analyzed: two TNF-α promoter variants—rs361525 (−238 G/A) and rs1800629 (−308 G/A)—and the PTPN22 regulatory variant rs2476601.
Genotyping was performed using TaqMan® SNP Genotyping Assays (Applied Biosystems, Foster City, CA, USA) on an ABI Prism 7300 Real-Time PCR System. Allelic discrimination was performed using Applied Biosystems software. Only samples achieving the predefined call-rate threshold (≥90%) were included in the final analysis. Hardy–Weinberg equilibrium (HWE) was evaluated separately within each group using an exact test based on a Markov chain Monte Carlo approach. Given the retrospective nature of the study, additional laboratory quality-control procedures—such as duplicate genotyping or manual review of allelic discrimination cluster plots—were not prespecified; therefore, although standard quality metrics were applied, the possibility of technical artifacts cannot be entirely ruled out.
Statistical analysis
Continuous variables were assessed for normality using the Kolmogorov–Smirnov test and are presented as median (range). Categorical variables were expressed as frequencies and percentages. Allelic and genotypic frequencies for each SNP were compared between the CSU-alone and CSU + HT groups using Pearson’s chi-square or Fisher’s exact test, as appropriate. HWE was evaluated as described above. Odds ratios (ORs) and 95% confidence intervals (CIs) were calculated using logistic regression models for each SNP (TNF-α rs361525, TNF-α rs1800629, and PTPN22 rs2476601), adjusting for potential confounders, including age and sex. Statistical significance was defined as p < 0.05. To account for multiple comparisons across the three SNPs evaluated, we applied a Bonferroni correction, establishing a significance threshold of p < 0.0167 (0.05/3). Additionally, a post hoc power calculation was performed to quantify the statistical strength of the observed associations. Analyses were conducted using R Studio (version 2025; R Foundation for Statistical Computing, Vienna, Austria).40
RESULTS
Sociodemographic and clinical characteristics
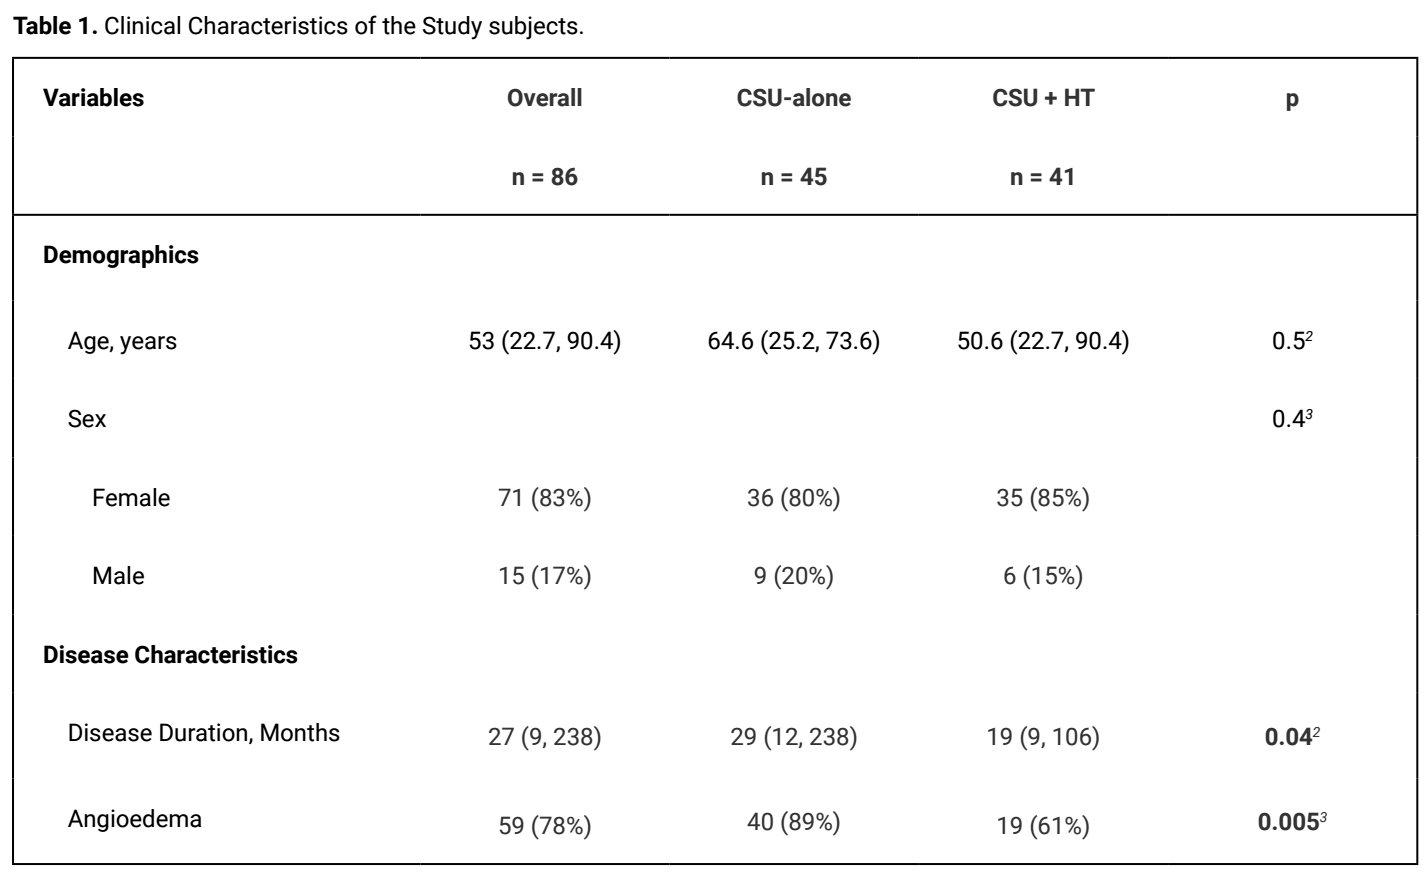
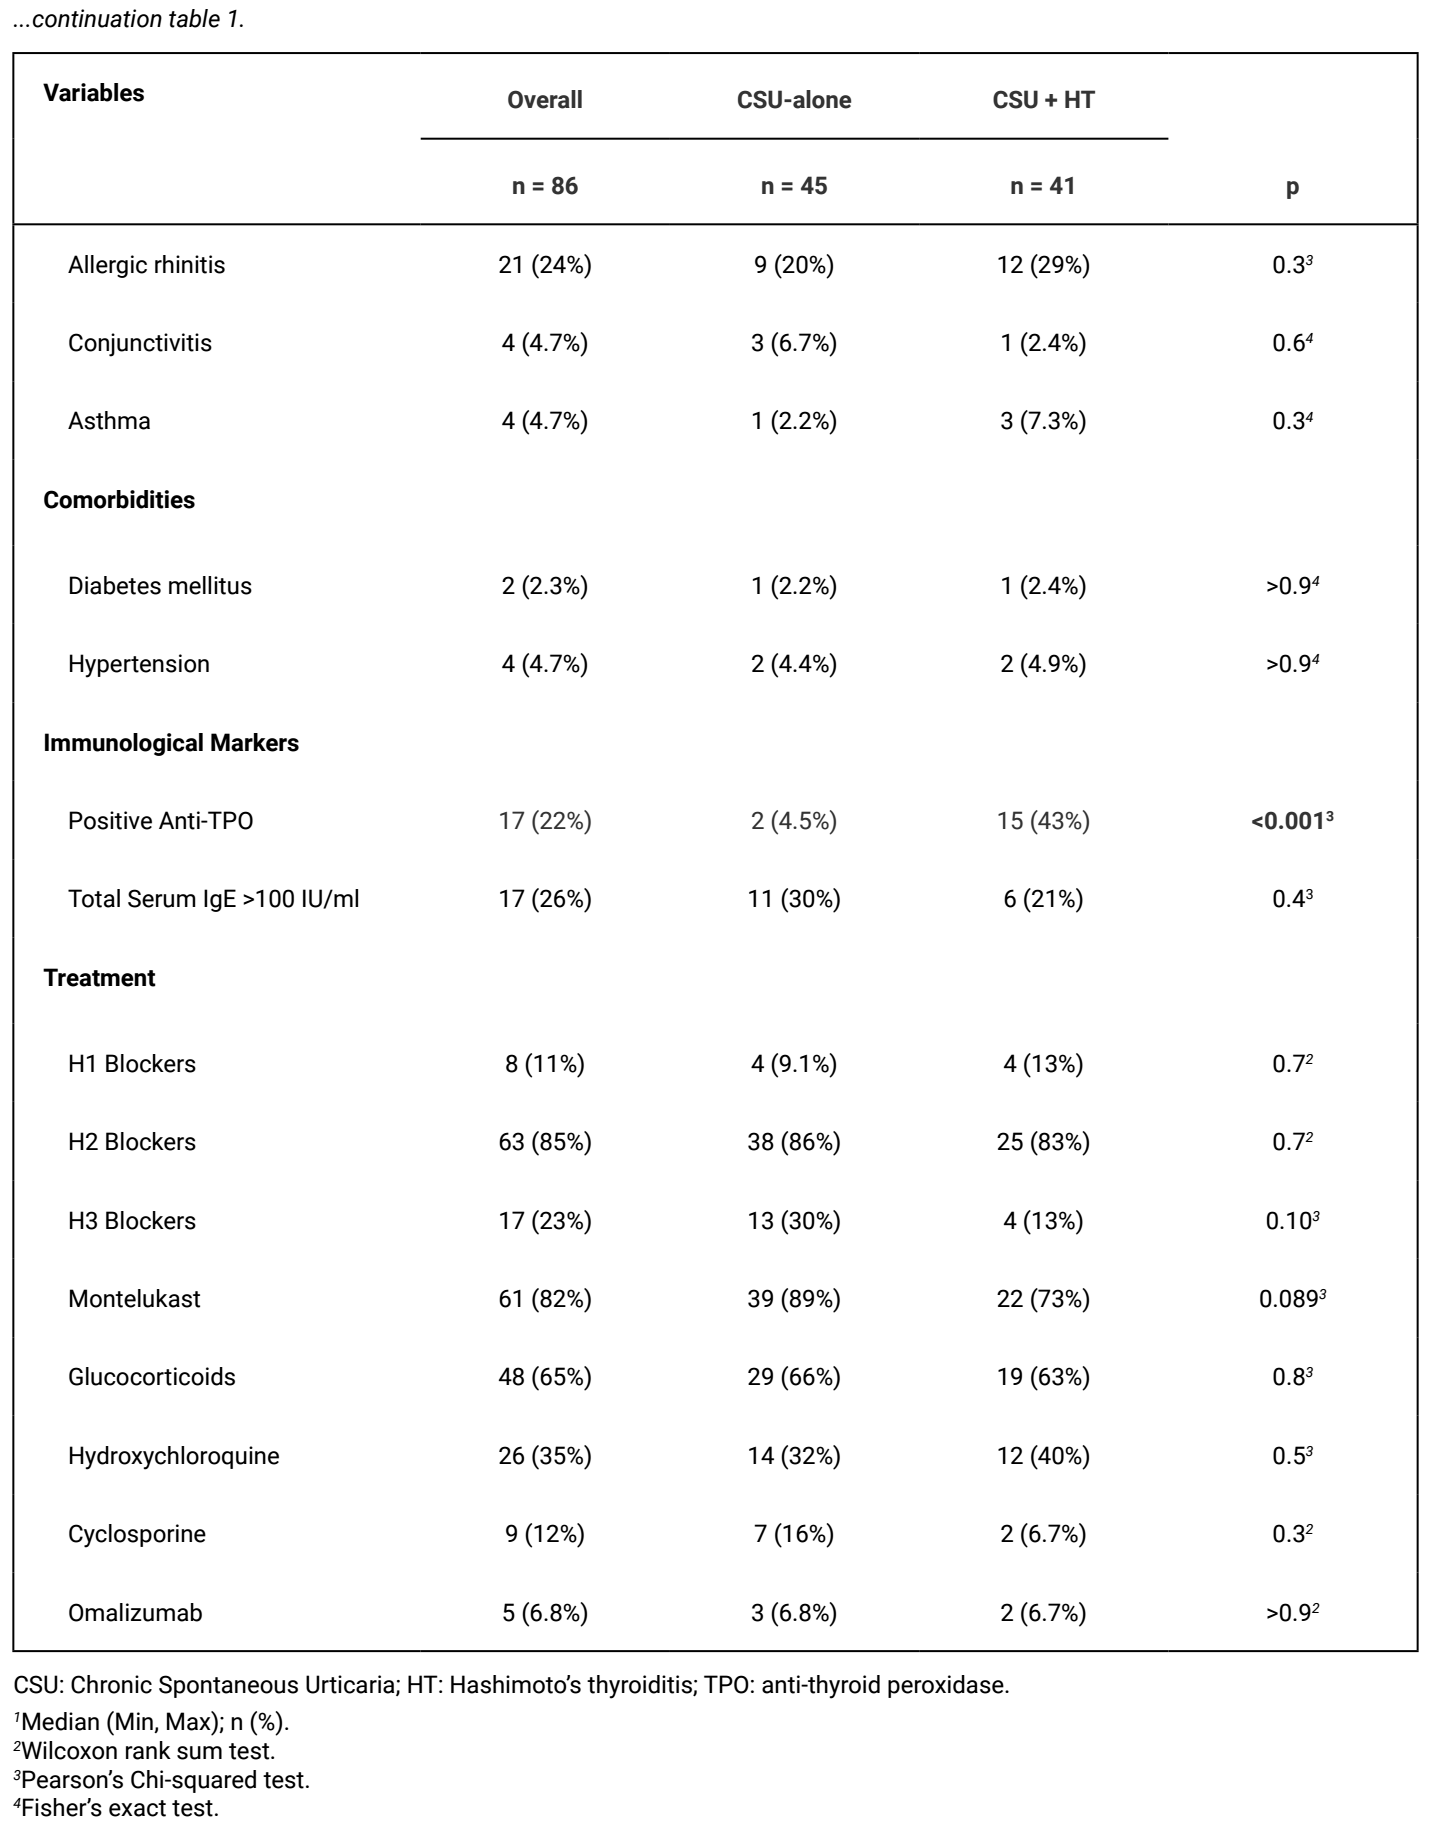
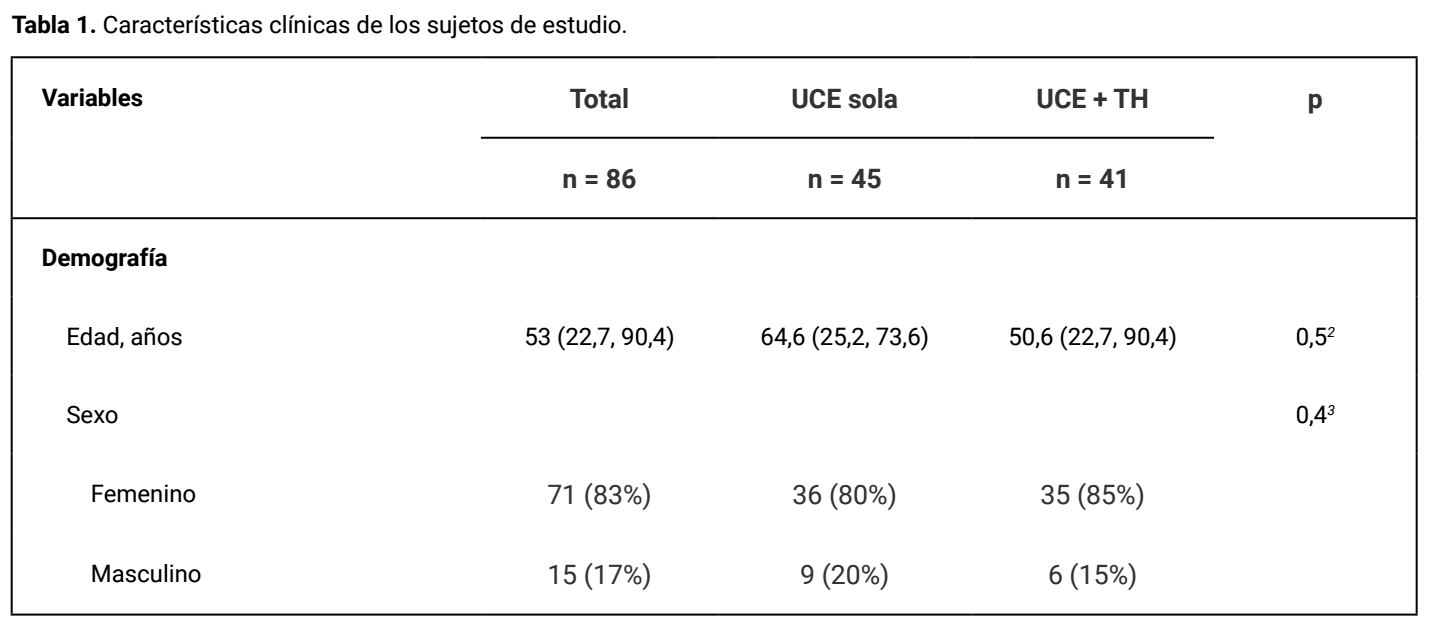
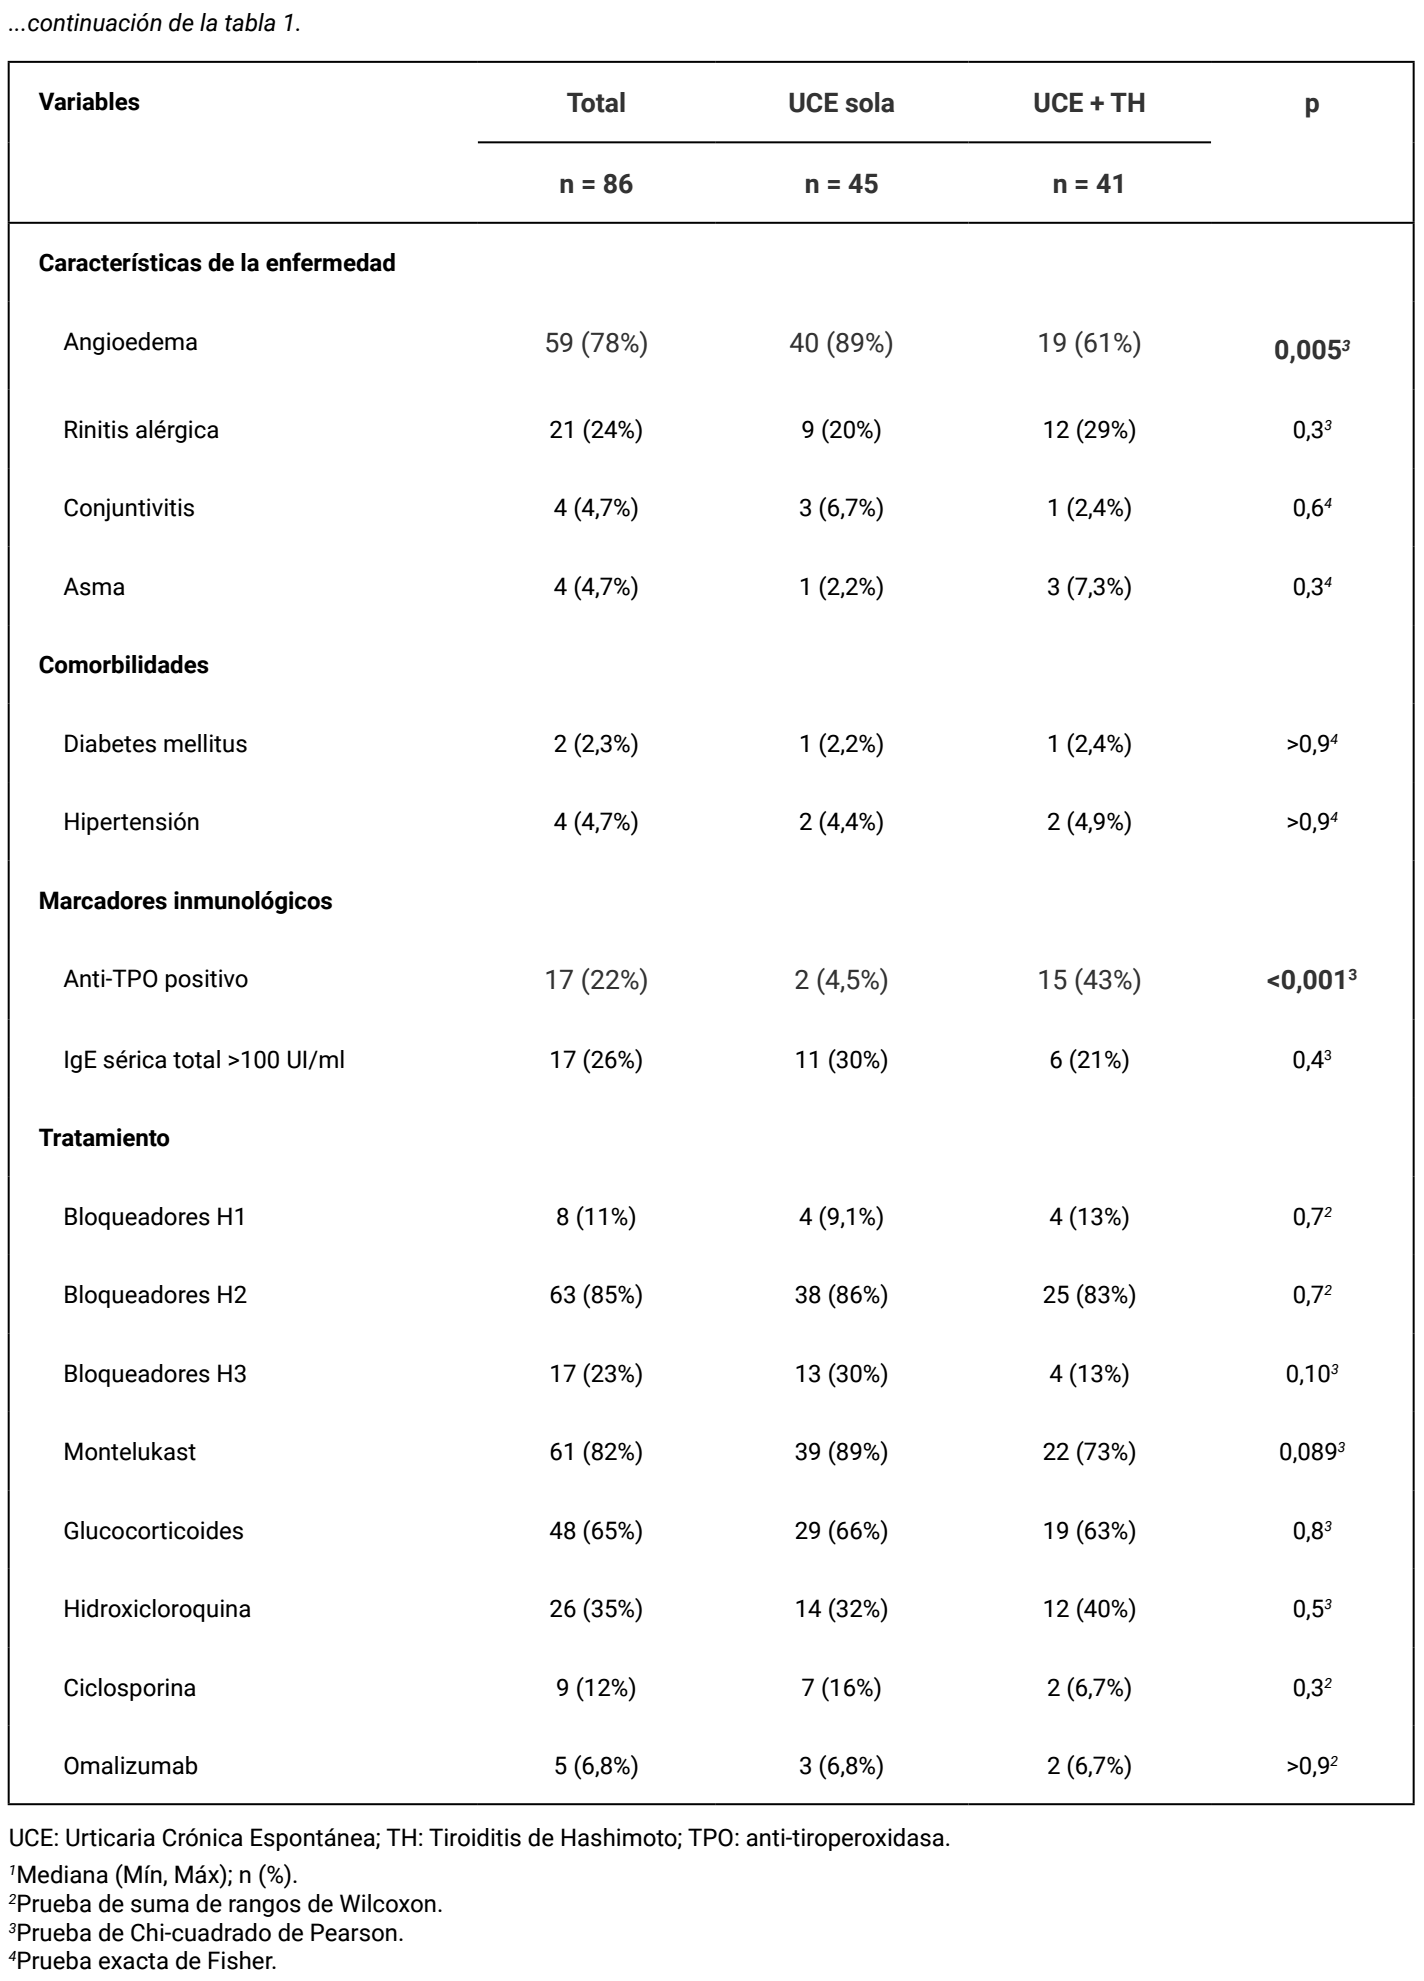
A total of 86 patients were analyzed: 45 with CSU-alone and 41 with CSU + HT. The median age was 64.6 years (range 25.2–73.6) in the CSU group and 50.6 years (range 22.7–90.4) in the CSU + HT group (p = 0.5). Women represented 83% of the cohort, with similar proportions between groups (80% vs. 85%; p = 0.4). No significant differences were observed in the prevalence of asthma, allergic rhinitis, or other atopic conditions between groups. However, anti-TPO positivity was markedly higher in the CSU + HT group (43 vs. 4.5%; p < 0.001). Clinical characteristics and treatments are summarized in Table 1.
TNF-α and PTPN22 polymorphisms
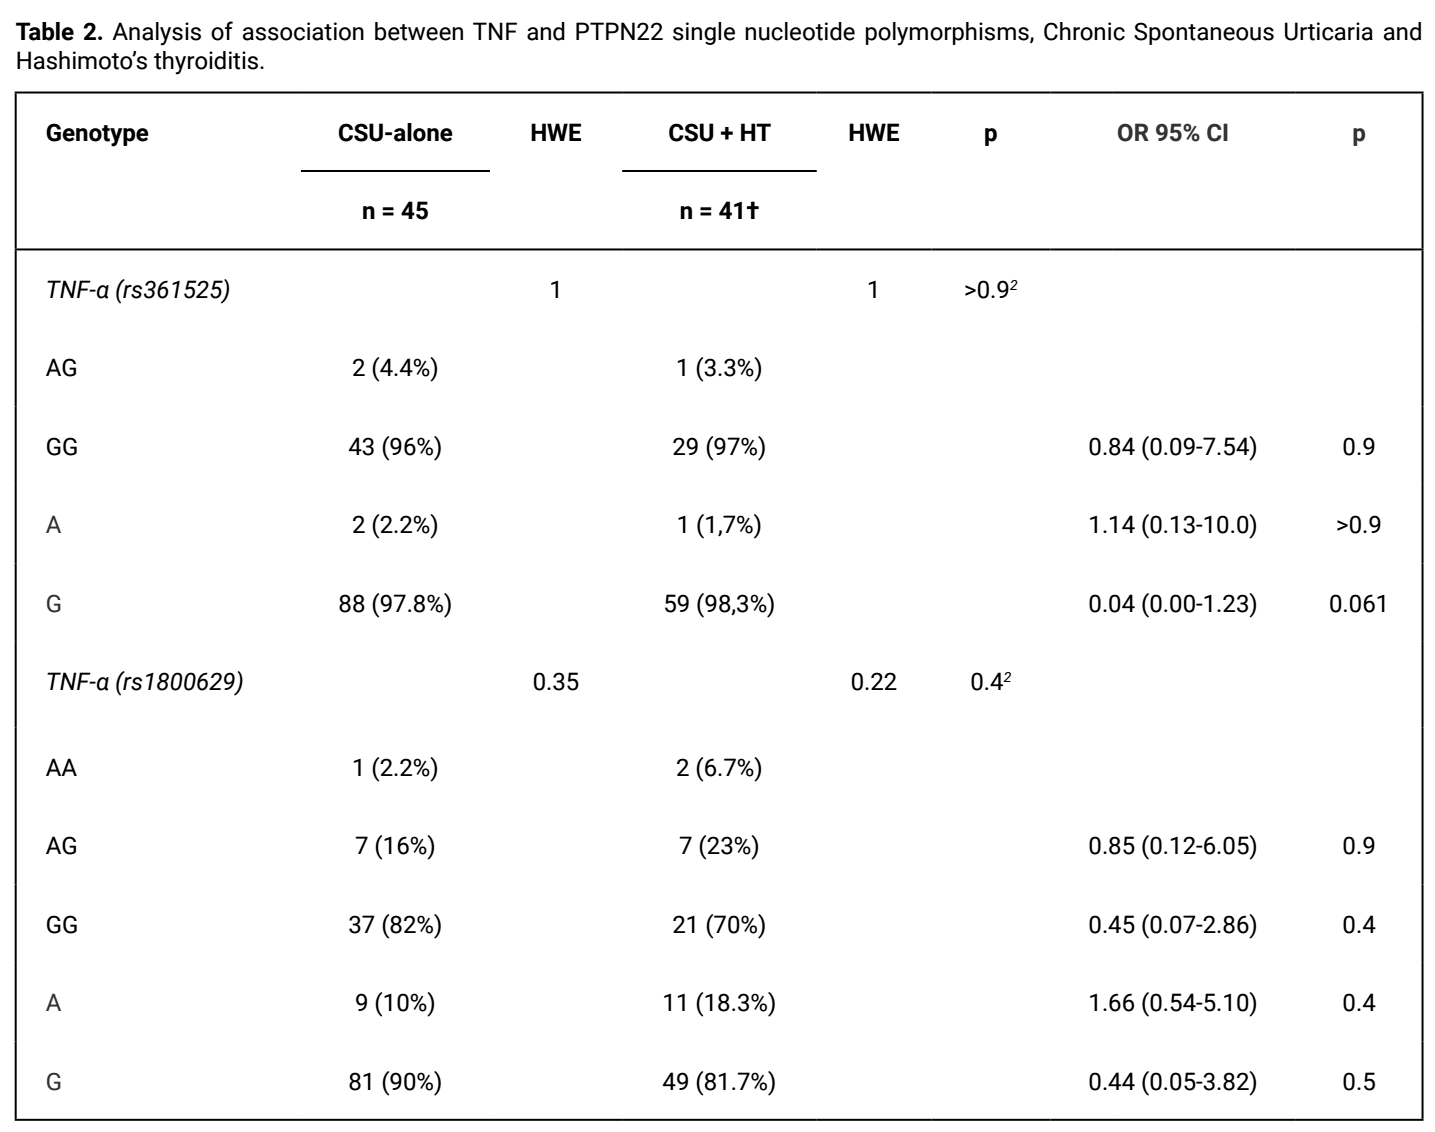
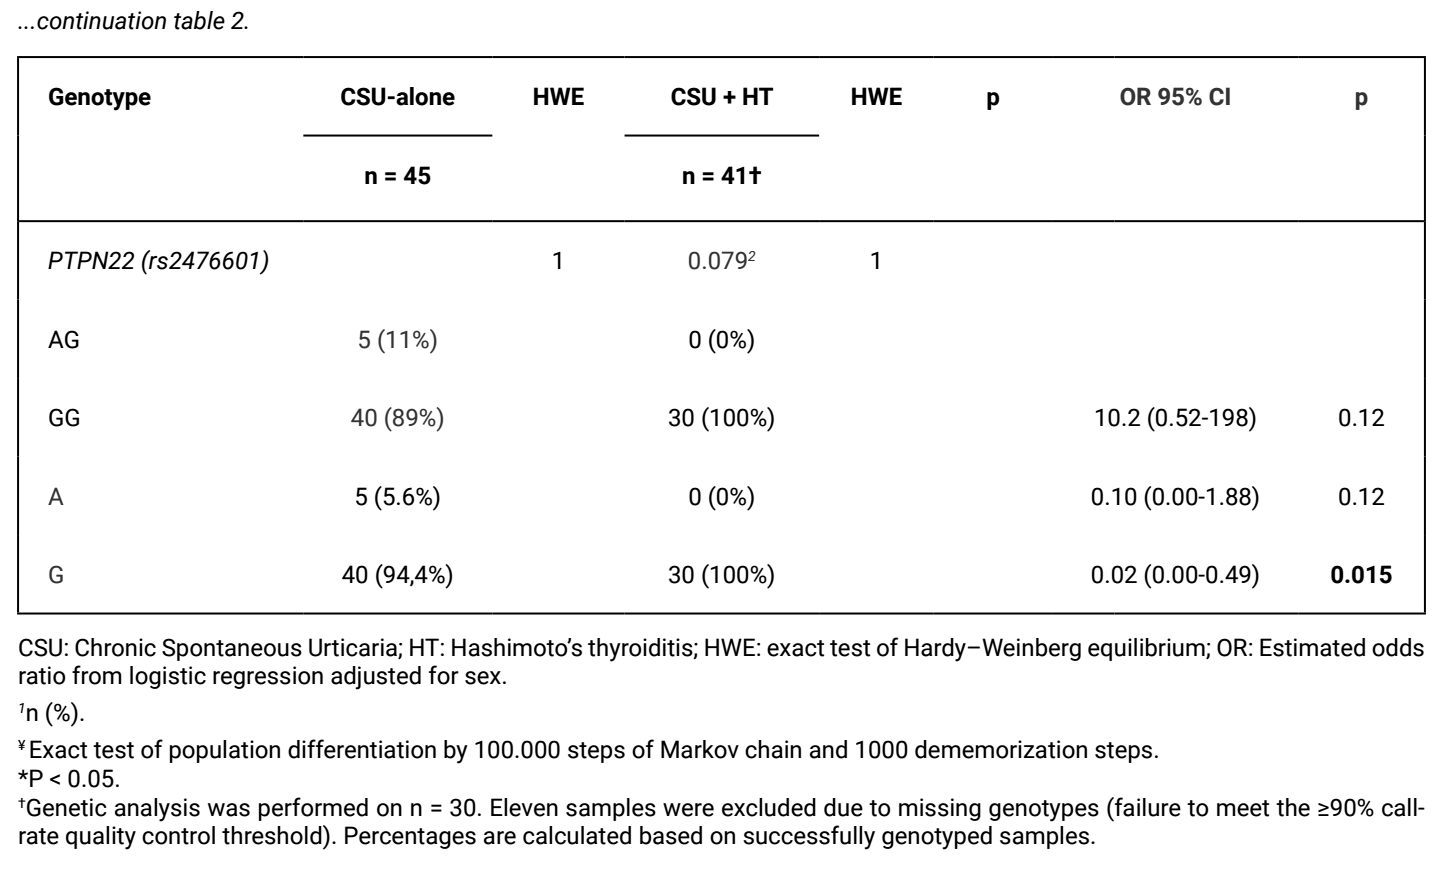
Two SNPs in the TNF-α promoter, rs361525 (−238 G/A) and rs1800629 (−308 G/A), were successfully genotyped. In the CSU + HT group, 11 samples did not meet the ≥90% call-rate threshold and were excluded, leaving 30 successfully genotyped samples for the final analysis. Both polymorphisms conformed to HWE in both groups (p > 0.05). In contrast, PTPN22 rs2476601 did not conform to HWE in the CSU + HT group; notably, no AG heterozygotes were observed in this subgroup.
No statistically significant associations were observed between TNF-α polymorphisms and the presence of HT (p > 0.05). An exploratory inverse association was observed for the G allele of PTPN22 rs2476601 in the CSU + HT group (OR: 0.02, 95% CI: 0.00–0.49; p = 0.015). This association remained below the Bonferroni-corrected threshold (p < 0.0167). In both study groups, the GG genotype was predominant, while heterozygous and homozygous genotypes of minor alleles were rare. The G allele of TNF-α rs361525 showed a trend toward statistical significance in association with HT (p = 0.061). Overall, these findings suggest that the TNF-α promoter variants evaluated were not significantly associated with autoimmune comorbidity in CSU in this cohort; however, the observed signals for PTPN22 rs2476601 and TNF-α rs361525 warrant confirmation in larger studies (Table 2).
DISCUSSION
We investigated the potential association between promoter polymorphisms of the TNF-α gene, rs361525 (−238 G/A) and rs1800629 (−308 G/A), as well as the regulatory variant PTPN22 rs2476601, and the coexistence of CSU with HT in a genetically admixed Caribbean Colombian population.
Although no statistically significant associations were identified for the TNF-α polymorphisms, a near-significant trend for the G allele of rs361525 suggests a potential modulatory role in thyroid autoimmunity among CSU patients. This finding supports the hypothesis that subtle variations in TNF-α transcriptional regulation may influence inflammatory pathways relevant to disease heterogeneity, given the cytokine’s central role in endothelial activation, mast cell degranulation, and amplification of inflammatory responses.28-30
The relevance of TNF-α in CSU pathogenesis has been demonstrated in studies reporting elevated serum TNF-α levels correlated with disease activity.29,30 Promoter polymorphisms −308 G/A and −238 G/A alter gene expression and have been linked to autoimmune diseases such as RA, SLE, and celiac disease.19,21 However, findings across populations have been inconsistent: while an Iranian cohort showed that the G allele and GG genotype at both loci were more frequent in CSU patients28 a Polish study found no significant association.31 Such discrepancies likely reflect ethnic heterogeneity, sample size variation, and genetic admixture patterns, emphasizing the importance of analysing population-specific data.31,41
For this reason, a large-scale genome-wide meta-analysis in urticaria (including broader urticaria phenotypes beyond CSU) identified susceptibility variants implicating mast cell biology and type 2 immune pathways (including loci related to FCER1A and STAT6 signaling), highlighting the relevance of effector cell activation and immune signaling networks.42 The study also reported robust associations at loci such as 1q44 (GCSAML) and 1q23.2 (FCER1A).42 Furthermore, integrative analyses in that meta-analysis supported functional links between risk alleles and gene regulation in disease-relevant tissues, consistent with a contribution of mast cell–associated mechanisms to urticaria susceptibility.42
In addition, a GWAS focused specifically on CSU identified strong signals in the HLA region (including HLA-DQA1) and additional associations such as ITPKB, supporting a role for antigen presentation and adaptive immune regulation in CSU risk and heterogeneity.43 A recent GWAS by Zhang et al44 in a Chinese Han population identified five genome-wide significant loci for CSU, including a variant in the PTPN22 gene (rs3789612). Notably, the PTPN22 risk allele in that study was significantly associated with autoimmune-related CSU phenotypes, including positive anti-TPO and anti-FcεRIα autoantibodies.43 This robust genome-wide evidence directly aligns with our candidate-gene observation, reinforcing the concept that PTPN22 variants may contribute fundamentally to the autoimmune endotype of CSU across diverse ethnic populations.44
Within this framework, our candidate-gene findings involving TNF-α promoter variants and PTPN22 rs2476601 should be considered complementary and hypothesis-generating rather than definitive. This is particularly relevant given differences in study design (candidate-gene approaches versus GWAS), phenotypic heterogeneity, and the potential impact of population-specific linkage disequilibrium patterns in admixed Latin American cohorts.
Regarding the PTPN22 rs2476601 variant, this study found that the G allele showed an exploratory inverse association with CSU + HT comorbidity, which appears to contrast with findings from other international cohorts.35,36 In international, particularly European, studies, the A allele has generally been associated with increased risk for various autoimmune diseases, including Hashimoto’s thyroiditis, SLE, REis, and others.35,36 This observation could be particularly relevant in the Latin American genetic context, where admixture among European, African, and Indigenous ancestries might influence allele frequency and the functional impact of immunoregulatory SNPs. For example, a study by Escamilla-Tilch et al45 in a Mexican population with leprosy found an absence of the minor homozygous genotype, reported as TT on the forward strand, corresponding to the AA genotype in our reverse-strand nomenclature, and no association with the PTPN22 rs2476601 polymorphism. These findings are consistent with our own results, specifically, the complete absence of the AA genotype and a notably low frequency of both the AG genotype and the A allele, which were exclusively observed in the CSU group without thyroid involvement.45
These results suggest that, in Latin American populations, the risk possibly conferred by PTPN22 (rs2476601) may differ from that observed in more genetically homogeneous populations. PTPN22 encodes the lymphoid tyrosine phosphatase, which functions as a key negative regulator of TCR signalling. Variations in this gene may influence autoreactive T-cell activation and potentially contribute to the loss of immune tolerance, a mechanism that could be relevant to both CSU and HT.40,47 The combined findings for TNF-α and PTPN22 may support the concept that autoimmune comorbidities in CSU could result from complex interactions between proinflammatory cytokines and adaptive signalling regulators, rather than from the isolated action of a single gene.19,21,30,31,48
However, clinical and genetic interpretations are constrained by several limitations. Clinically, the retrospective design lacked consistently available standardized instruments to assess CSU severity or treatment response (e.g., UAS7 reduction following omalizumab exposure), as well as validated markers to differentiate autoallergic from autoimmune endotypes (e.g., ASST/BAT or IgG anti-FcεRI/IgE).38 Additionally, HT ascertainment relied on a composite definition, potentially introducing phenotypic heterogeneity. Genetically, because this study derives from an admixed population without ancestry-informative markers, residual confounding from population stratification cannot be excluded. Furthermore, the modest sample size (n = 86) and the very low minor allele frequency of PTPN22 rs2476601 substantially limited statistical power, yielding an estimated post hoc power of ~55%, which reduces precision and increases the risk of inflated effect sizes.
CONCLUSIONS
Taken together, our findings provide exploratory evidence that TNF-α rs361525 and PTPN22 rs2476601 could be involved in the immune pathways relevant to the coexistence of CSU and HT in this admixed population. Although the PTPN22 rs2476601 association met the multiple-comparison threshold, these observations are strictly hypothesis-generating. They warrant confirmation in larger, adequately powered multiethnic cohorts utilizing standardized clinical severity assessments, robust genetic quality-control, and comprehensive ancestry adjustment strategies.
Declaraciones
Ethics approval and consent to participate
The study protocol was reviewed and approved by the Ethics Committee of Universidad del Norte, Barranquilla, Atlántico, Colombia (Approval No. 00062, October 15, 2021). The research was conducted in accordance with the ethical principles of the Declaration of Helsinki and the Colombian regulations for medical research involving human participants. All participants provided written informed consent prior to inclusion in the study.
Availability of data and materials
The datasets generated and analyzed during the current study are available from the corresponding author upon reasonable request.
Competing interests
The authors declare that the research was conducted in the absence of any commercial or financial relationships that could be construed as a potential conflict of interest.
Funding
This study was supported by internal funds from Universidad del Norte, and partially by Minciencias (Colombia) and Universidad Simón Bolívar. The funding bodies had no role in the study design, data collection and analysis, manuscript preparation, or the decision to submit the article for publication.
Authors’ contributions
E.E-B, A.D.V, and C.A-M conceptualized and designed the study. A.M-W and L.F performed clinical data collection. A.D.V, L.F, and C.A-M analyzed and interpreted the data. A.D.V, C.A-M, and L.F drafted the initial version of the manuscript. G.G-D.E and E.E-B critically reviewed and edited the manuscript. All authors read and approved the final version.
Authors’ contributions
E.E-B, A.D.V, and C.A-M conceptualized and designed the study. A.M-W and L.F performed clinical data collection. A.D.V, L.F, and C.A-M analyzed and interpreted the data. A.D.V, C.A-M, and L.F drafted the initial version of the manuscript. G.G-D.E and E.E-B critically reviewed and edited the manuscript. All authors read and approved the final version.
REFERENCES
- 1.Weller K, Zuberbier T, Maurer M. Chronic urticaria: Tools to aid the diagnosis and assessment of disease status in daily practice. J Eur Acad Dermatol Venereol 2015; 29 (S3): 38-44. doi:10.1111/jdv.13200 PubMed PMID: 26053294.
- 2.Zuberbier T, Abdul Latiff AH, Abuzakouk M, Aquilina S, et al. The international EAACI/GA2LEN/EuroGuiDerm/APAAACI guideline for the definition, classification, diagnosis, and management of urticaria. Allergy 2022; 77 (3): 734-66. doi: 10.1111/all.15090 PubMed PMID: 34536239.
- 3.Sánchez-Borges M, Ansotegui IJ, Baiardini I, Bernstein J, et al. The challenges of chronic urticaria part 1: Epidemiology, immunopathogenesis, comorbidities, quality of life, and management. World Allergy Org J 2021; 14 (6): 100533. doi:10.1016/j.waojou.2021.100533
- 4.Kolkhir P, Borzova E, Grattan C, Asero R, et al. Autoimmune comorbidity in chronic spontaneous urticaria: A systematic review. Autoimmu Rev 2017; 1196-208. doi:10.1016/j.autrev.2017.10.003
- 5.Papapostolou N, Xepapadaki P, Katoulis A, Makris M. Comorbidities of Chronic Urticaria: A glimpse into a complex relationship. Front Allergy 2022; 3. doi:10.3389/falgy.2022.1008145
- 6.Kolkhir P, Metz M, Altrichter S, Maurer M. Comorbidity of chronic spontaneous urticaria and autoimmune thyroid diseases: A systematic review. Allergy 2017; 1440-60. doi: 10.1111/all.13182 PubMed PMID: 28407273.
- 7.Junior RMB, Junior SDD, Fernandes ACMCF, Azizi GG, et al. Comorbidities in patients with chronic urticaria: A cross sectional study from an Urticaria Center of Reference and Excellence. Indian J Skin Allergy 2024; 10: 1-5. doi:10.25259/ijsa_26_2023
- 8.Sella JA, Ferriani MPL, Melo JML, Trevisan Neto O, et al. Type I and type IIb autoimmune chronic spontaneous urticaria: Using common clinical tools for endotyping patients with CSU. J Allergy Clin Immunol 2023; 2 (4). doi:10.1016/j.jacig.2023.100159
- 9.Wong D, Waserman S, Sussman GL. Endotypes of chronic spontaneous urticaria and angioedema. J Allergy Clin Immunol 2025. doi:10.1016/j.jaci.2025.04.004 PubMed PMID: 40220911.
- 10.Murdaca G, Paladin F, Borro M, Ricciardi L, et al. Prevalence of Autoimmune and Autoinflammatory Diseases in Chronic Urticaria: Pathogenetic, Diagnostic and Therapeutic Implications. Biomedicines 2023. doi:10.3390/biomedicines11020410
- 11.Golušin Z, Maletin N, Denda N, Nišavić M, et al. Autoimmune Thyroid Diseases in Chronic Spontaneous Urticaria: The Role of Hormones, Anti-Thyroid Antibodies, and Ultrasound. Diagnostics 2025; 15 (5). doi:10.3390/diagnostics15050608
- 12.Singh P, Sardesai VR. A Cross-Sectional Study to Determine the Prevalence of Thyroid Autoimmunity in Patients with Chronic Spontaneous Urticaria. Clin Dermatol Rev 2023; 7 (4): 347-51. doi:10.4103/cdr.cdr_55_22
- 13.Pendam M, Madke B. Estimating the Correlation between Autoimmune Thyroid Disorders and Chronic Spontaneous Urticaria: A Study Protocol. J Pharm Res Int 2021; 145-52. doi:10.9734/jpri/2021/v33i63b35264
- 14.Kim YS, Han K, Lee JH, Kim NI, et al. Increased risk of chronic spontaneous urticaria in patients with autoimmune thyroid diseases: A nationwide, population-based study. Allergy Asthma Immunol Res 2017; 9 (4): 373-7. doi:10.4168/aair.2017.9.4.373
- 15.Eun SJ, Lee JY, Kim DY, Yoon HS. Natural course of new-onset urticaria: Results of a 10-year follow-up, nationwide, population-based study. Allergol Int 2019; 68 (1): 52-8. doi:10.1016/j.alit.2018.05.011
- 16.Sánchez J, Sánchez A, Cardona R. Causal relationship between Anti-TPO IgE and chronic urticaria by in vitro and in vivo tests. Allergy Asthma Immunol Res 2019; 11 (1): 29-42. doi:10.4168/aair.2019.11.1.29
- 17.Jang JH, Xiang YK, Yang EM, Kim JH, et al. Distinct Clinical Profiles of IgE and IgG Autoantibodies to Thyroid Peroxidase in Chronic Spontaneous Urticaria. Allergy Asthma Immunol Res 2024; 16 (6): 626-39. doi:10.4168/aair.2024.16.6.626
- 18.Chanprapaph K, Iamsumang W, Wattanakrai P, Vachiramon V. Thyroid autoimmunity and autoimmunity in chronic spontaneous urticaria linked to disease severity, therapeutic response, and time to remission in patients with chronic spontaneous urticaria. Biomed Res Int 2018; 2018. doi:10.1155/2018/9856843
- 19.Bayley JP, Ottenhoff THM, Verweij CL. Is there a future for TNF promoter polymorphisms? Genes Immun 2004; 315-29. doi:10.1038/sj.gene.6364055
- 20.Tomolonis JA, Xu X, Dholakia KH, Zhang C, et al. Interaction between tumor cell TNFR2 and monocyte membrane-bound TNF-α triggers tumorigenic inflammation in neuroblastoma. J Immunother Cancer 2023; 11 (3). doi:10.1136/jitc-2022-005478
- 21.Elahi MM, Asotra K, Matata BM, Mastana SS. Tumor necrosis factor alpha - 308 gene locus promoter polymorphism: An analysis of association with health and disease. Biochim Biophys Acta 2009; 163-72. doi:10.1016/j.bbadis.2009.01.007
- 22.Chang D, Hammer C, Holweg CTJ, Selvaraj S, et al. A genome-wide association study of chronic spontaneous urticaria risk and heterogeneity. J Allergy Clin Immunol 2023; 151 (5): 1351-6. doi:10.1016/j.jaci.2022.10.019
- 23.Gómez Flores-Ramos L, Escoto-De Dios A, Puebla-Pérez AM, Figuera-Villanueva LE, et al. Association of the tumor necrosis factor-alpha -308G>A polymorphism with breast cancer in Mexican women. Gen Moll Res 2013; 12 (4): 5680-93. doi:10.4238/2013.November.18.17
- 24.Salazar-Camarena DC, Palafox-Sánchez CA, Espinoza-García N, Guareña-Casillas JA, et al. Association of TNF-alpha Promoter Polymorphisms with Disease Susceptibility, mRNA Expression, and Lupus Nephritis in Mexican Patients with Systemic Lupus Erythematosus. J Clin Med 2025; 14 (11). doi:10.3390/jcm14113693
- 25.Helvaci N, Oguz SH, Kabacam S, Karabulut E, et al. Clock gene PERIOD3 polymorphism is associated with susceptibility to Graves’ disease but not to Hashimoto’s thyroiditis. Chronobiol Int 2019; 36 (10): 1343-50. doi:10.1080/07420528.2019.1642909
- 26.Choi JH, Kim SH, Cho BY, Lee SK, et al. Association of TNF-α promoter polymorphisms with aspirin-induced urticaria. J Clin Pharm Ther 2009; 34 (2): 231-8. doi:10.1111/j.1365-2710.2008.00979.x
- 27.Parra-Rojas I, Ruíz-Madrigal B, Martínez-López E, Panduro A. Influence of the -308 TNF-α and -174 IL-6 polymorphisms on lipid profile in Mexican subjects. Hereditas 2006; 143 (2006): 167-72. doi:10.1111/j.2006.0018-0661.01936.x
- 28.Tavakol M, Amirzargar AA, Movahedi M, Aryan Z, et al. Interleukin-6 and tumor necrosis factor-alpha gene polymorphisms in chronic idiopathic urticaria. Allergol Immunopathol (Madr) 2014; 42 (6): 533-8. doi:10.1016/j.aller.2013.06.004
- 29.Le TVT, Mach KH, Vuong TBT, Tran TT. Chronic Spontaneous Urticaria Severity Relating to TNF-Alpha Serum Concentration. Dermatol Res Pract 2025; 2025 (1). doi:10.1155/drp/8853778
- 30.Su W, Tian Y, Wei Y, Hao F, et al. Key genes and immune infiltration in chronic spontaneous urticaria: a study of bioinformatics and systems biology. Front Immunol 2023; 14. doi:10.3389/fimmu.2023.1279139
- 31.Vargas-Alarcon G, Ramírez-Bello J, Juárez-Cedillo T, Ramírez-Fuentes S, et al. Distribution of the IL-1RN, IL-6, IL-10, INF-γ, and TNF-α gene polymorphisms in the Mexican population. Genet Test Mol Biomarkers 2012; 16 (10): 1246-53. doi:10.1089/gtmb.2012.0100
- 32.Armitage LH, Wallet MA, Mathews CE. Influence of PTPN22 Allotypes on Innate and Adaptive Immune Function in Health and Disease. Front Immunol 2021. doi:10.3389/fimmu.2021.636618
- 33.Díaz Martín D, Barcenilla Rodríguez H, Úbeda Cantera M, Muñoz Zamarrón L. Autorreactividad y autoinmunidad. Medicine (Spain). 2017; 12 (24): 1418-27. doi:10.1016/j.med.2016.12.011
- 34.Garavito G, Egea E, Fang L, Malagón C, et al. Asociación de variantes polimorfas de los genes PTPN22, TNF y VDR en niños con nefritis lúpica: Un estudio de tríos en familias colombianas. Biomedica 2017; 37 (2): 260-6. doi:10.7705/BIOMEDICA.V37I3.3247
- 35.Brzoza Z, Grzeszczak W, Rogala B, Trautsolt W, et al. PTPN22 polymorphism presumably plays a role in the genetic background of chronic spontaneous autoreactive urticaria. Dermatology 2012; 224 (4): 340-5. doi:10.1159/000339332
- 36.Sadr M, Khalili N, Mohebbi B, Mosharmovahed B, et al. Association of PTPN22 single nucleotide polymorphisms with chronic spontaneous urticaria. Allergol Immunopathol (Madr). 2021; 49 (2): 40–5. doi:10.15586/aei.v49i2.53
- 37.Palikhe S, Kim SH, Pham LD, Ye YM, et al. Association between PTPN22 polymorphisms and IgE responses to staphylococcal superantigens in chronic urticaria. Allergy Asthma Immunol Res 2015; 7 (3): 290-4. doi:10.4168/aair.2015.7.3.290
- 38.Zuberbier T, Latiff AHA, Abuzakouk M, Aquilina S, et al. The international EAACI/GA2LEN/EuroGuiDerm/APAAACI guideline for the definition, classification, diagnosis, and management of urticaria. Allergy 2022; 77 (3): 734-66. doi:10.1111/all.15090
- 39.Klubo-Gwiezdzinska J, Wartofsky L. Hashimoto thyroiditis: an evidence-based guide to etiology, diagnosis and treatment. Polish Arch Int Med 2022. doi:10.20452/pamw.16222
- 40.Posit team. RStudio: Integrated Development Environment for R. 2025. http://www.posit.co
- 41.Kasperska-Zajac A, Sztylc J, Machura E, Jop G. Plasma IL-6 concentration correlates with clinical disease activity and serum C-reactive protein concentration in chronic urticaria patients. Clin Exp Allergy 2011; 41 (10): 1386-91. doi:10.1111/j.1365-2222.2011.03789.x
- 42.McSweeney SM, Saklatvala J, Rispoli R, Ganier C, et al. Genome-wide meta-analysis implicates variation affecting mast cell biology in urticaria. J Allergy Clin Immunol 2024; 153 (2): 521-526.e11. doi:10.1016/j.jaci.2023.08.033
- 43.Chang D, Hammer C, Holweg CTJ, Selvaraj S, et al. A genome-wide association study of chronic spontaneous urticaria risk and heterogeneity. J Allergy Clin Immunol 2023; 151 (5): 1351-6. doi:10.1016/j.jaci.2022.10.019
- 44.Zhang L, Qiu L, Wu J, Qi Y, et al. GWAS of Chronic Spontaneous Urticaria Reveals Genetic Overlap with Autoimmune Diseases, Not Atopic Diseases. J Invest Dermatol 2023; 143 (1): 67-77.e15. doi:10.1016/j.jid.2022.07.012
- 45.Escamilla-Tilch M, Pérez-Suárez TG, Torres-Carrillo NM, Rodríguez-Guillén R, et al. Analysis of the rs2476601 polymorphism of PTPN22 in Mexican mestizo patients with leprosy. Biomed Rep 2019; 10 (2): 12-732. doi:10.3892/br.2019.1184
- 46.Bottini N, Peterson EJ. Tyrosine phosphatase PTPN22: Multifunctional regulator of immune signaling, development, and disease. Ann Rev Immunol 2014; 83-119. doi:10.1146/annurev-immunol-032713-120249 PubMed PMID: 24364806.
- 47.Wu H, Wan S, Qu M, Ren B, et al. The Relationship between PTPN22 R620W Polymorphisms and the Susceptibility to Autoimmune Thyroid Diseases: An Updated Meta-analysis. Immunol Invest. 2022; 51 (2): 438-51. doi:10.1080/08820139.2020.1837154
- 48.Kaplan A, Lebwohl M, Giménez-Arnau AM, Hide M, et al. Chronic spontaneous urticaria: Focus on pathophysiology to unlock treatment advances. Allergy 2023; 389-401. doi:10.1111/all.15603
INTRODUCCIÓN
La urticaria crónica espontánea (UCE) es un trastorno inflamatorio persistente de la piel caracterizado por habones recurrentes y/o angioedema que duran más de seis semanas sin un desencadenante identificable. Afecta predominantemente a mujeres de mediana edad e impone una carga psicológica, social y económica significativa en la calidad de vida de los pacientes.1-3
Más allá de la piel, la UCE se reconoce cada vez más como una enfermedad sistémica mediada por el sistema inmunitario, frecuentemente asociada con comorbilidades autoinmunes, especialmente la enfermedad tiroidea autoinmune (ETA), el lupus eritematoso sistémico (LES) y la artritis reumatoide (AR).4-7 La evidencia actual indica que la UCE no es una única condición homogénea, sino un espectro de endotipos impulsados por distintos mecanismos inmunopatogénicos. Se han propuesto dos subtipos principales: la variante autoalérgica (tipo I), mediada por autoanticuerpos IgE, y la variante autoinmune (tipo IIb), caracterizada por autoanticuerpos IgG dirigidos contra la IgE o su receptor de alta afinidad FcεRI, fuertemente vinculada a la ETA.8-10
Varios estudios y metanálisis han confirmado una mayor prevalencia de ETA entre los pacientes con UCE en comparación con la población general.6,11-15 La positividad para los anticuerpos anti-tiroperoxidasa (anti-TPO) y anti-tiroglobulina (anti-TG), así como la evidencia ecográfica de autoinmunidad tiroidea, respaldan las vías inmunológicas compartidas que subyacen a ambas condiciones.11,13,16,17 Además, la autoinmunidad tiroidea se ha asociado con fenotipos de UCE más graves y refractarios al tratamiento.17,18
La susceptibilidad genética parece desempeñar un papel crítico en la configuración de estos fenotipos. Los estudios de asociación de genoma completo y de genes candidatos han identificado múltiples polimorfismos de un solo nucleótido (SNP) en genes reguladores de la inmunidad que pueden predisponer a los individuos tanto a la UCE como a la ETA.19-22 Entre ellos, el factor de necrosis tumoral alfa (TNF-α) ha surgido como una citoquina proinflamatoria clave implicada en la activación endotelial, la degranulación de los mastocitos y el reclutamiento de leucocitos, procesos fundamentales para la respuesta inflamatoria crónica observada en la UCE. A pesar de su papel establecido en la autoinmunidad, la evidencia que vincula directamente las variantes del promotor de TNF-α con la coexistencia de UCE y ETA sigue siendo limitada y a menudo inconsistente en las distintas poblaciones.20,23-25
Los polimorfismos de TNF-α más estudiados son −308 G/A (rs1800629) y −238 G/A (rs361525), ambos situados en la región del promotor y conocidos por modular la actividad transcripcional.23,24,26-28 El alelo −308A se ha asociado con una mayor expresión de TNF-α y una mayor susceptibilidad a enfermedades inflamatorias y autoinmunes, mientras que la variante −238A se ha vinculado a una reducción de la actividad transcripcional y a posibles efectos protectores.19,21 Estudios en poblaciones europeas y asiáticas han arrojado resultados contradictorios respecto a la relación entre estos SNP y la susceptibilidad a la UCE, lo que sugiere que la heterogeneidad genética étnica y la mezcla de poblaciones pueden influir en sus efectos.28-31
Además del TNF-α, la proteína tirosina fosfatasa no receptora tipo 22 (PTPN22) es otro candidato relevante en la red inmunogenética que subyace a la autoinmunidad y la UCE. El PTPN22 codifica la tirosina fosfatasa linfoide (Lyp), un regulador negativo clave de la señalización del receptor de células T (TCR) que ayuda a mantener la tolerancia inmunitaria. Las variantes en este gen —particularmente la rs2476601— se han asociado con la diabetes tipo 1, la AR y el LED, y se dan con mayor frecuencia en las poblaciones del norte de Europa (por ejemplo, los países nórdicos y el Reino Unido).32,33 En cohortes latinoamericanas, esta misma variante también se ha vinculado a la nefritis lúpica en niños, lo que sugiere diferencias específicas de cada población en la frecuencia alélica y el impacto patogénico.34
En el contexto de la UCE, se han investigado otros polimorfismos de PTPN22, incluidos rs2488457 C, rs1310182 T y rs3811021 T, por su posible contribución a la desregulación autoinmune y a las vías de señalización de los mastocitos, lo que implica que el PTPN22 puede influir en el endotipo autoinmune de la enfermedad.35-37 Dada la falta de datos genéticos de poblaciones latinoamericanas, especialmente aquellas con alta mezcla como el Caribe colombiano, donde convergen ancestros africanos, indígenas y europeos, la investigación de las variantes de TNF-α y PTPN22 en este contexto puede ayudar a esclarecer las influencias genéticas específicas de la población sobre la UCE asociada a la TH. Por lo tanto, este estudio tuvo como objetivo evaluar de forma exploratoria la asociación entre TNF-α y PTPN22 con la coexistencia de UCE y TH en una cohorte del Caribe colombiano.
MATERIALES Y MÉTODOS
Población de estudio
Se incluyeron retrospectivamente un total de 86 pacientes diagnosticados con urticaria crónica espontánea (UCE) de una clínica de alergología especializada en Barranquilla, Caribe colombiano. De ellos, 45 tenían UCE sin comorbilidades autoinmunes (UCE sola) y 41 presentaban tiroiditis de Hashimoto (TH) concomitante (UCE + TH).
El diagnóstico de UCE siguió la guía internacional EAACI/GA²LEN/EuroGuiDerm/APAAACI.38 La TH se confirmó en base a la presencia de al menos dos de los siguientes criterios: 1) características clínicas o ecográficas compatibles con tiroiditis linfocítica crónica (p. ej., aumento difuso de la glándula, parénquima heterogéneo o hipoecoico), 2) anti-TPO elevados (>35 UI/mL), y/o 3) disfunción tiroidea bioquímica (TSH elevada con o sin T4 libre baja).39 Dado el diseño retrospectivo y la variabilidad en la documentación, no todos los componentes diagnósticos estaban disponibles para cada paciente. Como resultado, el grupo de UCE + TH puede incluir individuos con diferentes combinaciones de hallazgos serológicos, de imagen y bioquímicos. Esta definición compuesta pretendía reflejar la práctica clínica del mundo real.
Se excluyeron los pacientes con urticaria inducible, vasculitis urticarial, trastornos linfoproliferativos activos o neoplasias. De las historias clínicas se extrajeron datos demográficos, características clínicas, comorbilidades, IgE total sérica, niveles de anti-TPO y regímenes de tratamiento. Todos los participantes dieron su consentimiento informado por escrito antes de la inscripción. El estudio fue aprobado por el Comité de Ética de la Universidad del Norte, Barranquilla, Colombia (Aprobación #00062, 15 de octubre de 2021), y se llevó a cabo de acuerdo con la Declaración de Helsinki y las normativas nacionales de ética en investigación.
Análisis genético
El ADN genómico se aisló de muestras de sangre periférica utilizando un protocolo modificado de salting-out. La concentración y pureza del ADN se determinaron espectrofotométricamente (NanoDrop 2000, Thermo Scientific, Waltham, MA, EE. UU.), definiéndose una pureza aceptable como A260/A280 entre 1,7 y 2,0. La integridad del ADN se verificó mediante electroforesis en geles de agarosa al 0,8%. Estas variantes se seleccionaron por su relevancia funcional reportada en la regulación inmunitaria y asociaciones previas con fenotipos autoinmunes/inflamatorios. Se analizaron tres SNP: dos variantes del promotor de TNF-α —rs361525 (−238 G/A) y rs1800629 (−308 G/A)— y la variante reguladora de PTPN22 rs2476601.
La genotipificación se realizó mediante ensayos de genotipificación de SNP TaqMan® (Applied Biosystems, Foster City, CA, EE. UU.) en un sistema de PCR en tiempo real ABI Prism 7300. La discriminación alélica se realizó con el software de Applied Biosystems. Solo se incluyeron en el análisis final las muestras que alcanzaron el umbral de tasa de llamada predefinido (≥90%). El equilibrio de Hardy-Weinberg (EHW) se evaluó por separado en cada grupo mediante una prueba exacta basada en un enfoque de Monte Carlo por cadenas de Markov. Dada la naturaleza retrospectiva del estudio, no se preestablecieron procedimientos adicionales de control de calidad de laboratorio —como la genotipificación por duplicado o la revisión manual de los gráficos de conglomerados de discriminación alélica—; por lo tanto, aunque se aplicaron métricas de calidad estándar, no puede descartarse por completo la posibilidad de artefactos técnicos.
Análisis estadístico
Se evaluó la normalidad de las variables continuas mediante la prueba de Kolmogorov-Smirnov y se presentan como mediana (rango). Las variables categóricas se expresaron como frecuencias y porcentajes. Las frecuencias alélicas y genotípicas de cada SNP se compararon entre los grupos de UCE sola y UCE + TH mediante la prueba de chi-cuadrado de Pearson o la prueba exacta de Fisher, según correspondiera. El EHW se evaluó como se describió anteriormente. Las razones de probabilidades (OR) y los intervalos de confianza (IC) del 95% se calcularon mediante modelos de regresión logística para cada SNP (TNF-α rs361525, TNF-α rs1800629 y PTPN22 rs2476601), ajustando por posibles factores de confusión, incluidos la edad y el sexo. La significación estadística se definió como p < 0,05. Para tener en cuenta las comparaciones múltiples entre los tres SNP evaluados, aplicamos una corrección de Bonferroni, estableciendo un umbral de significación de p < 0,0167 (0,05/3). Además, se realizó un cálculo de potencia post hoc para cuantificar la fuerza estadística de las asociaciones observadas. Los análisis se realizaron utilizando R Studio (versión 2025; R Foundation for Statistical Computing, Viena, Austria).40
RESULTADOS
Características sociodemográficas y clínicas
Se analizaron un total de 86 pacientes: 45 con UCE sola y 41 con UCE + TH. La mediana de edad fue de 64,6 años (rango 25,2–73,6) en el grupo de UCE y 50,6 años (rango 22,7–90,4) en el grupo de UCE + TH (p = 0,5). Las mujeres representaron el 83% de la cohorte, con proporciones similares entre los grupos (80% frente al 85%; p = 0,4). No se observaron diferencias significativas en la prevalencia de asma, rinitis alérgica u otras condiciones atópicas entre los grupos. Sin embargo, la positividad para anti-TPO fue notablemente mayor en el grupo de UCE + TH (43 frente al 4,5%; p < 0,001). Las características clínicas y los tratamientos se resumen en la Tabla 1.
Polimorfismos de TNF-α y PTPN22
Se genotiparon con éxito dos SNP en el promotor de TNF-α, rs361525 (−238 G/A) y rs1800629 (−308 G/A). En el grupo de UCE + TH, 11 muestras no alcanzaron el umbral de tasa de llamada ≥90% y fueron excluidas, dejando 30 muestras genotipadas con éxito para el análisis final. Ambos polimorfismos se ajustaron al EHW en ambos grupos (p > 0,05). Por el contrario, PTPN22 rs2476601 no se ajustó al EHW en el grupo de UCE + TH; notablemente, no se observaron heterocigotos AG en este subgrupo.
No se observaron asociaciones estadísticamente significativas entre los polimorfismos de TNF-α y la presencia de TH (p > 0,05). Se observó una asociación inversa exploratoria para el alelo G de PTPN22 rs2476601 en el grupo de UCE + TH (OR: 0,02; IC del 95%: 0,00–0,49; p = 0,015). Esta asociación se mantuvo por debajo del umbral corregido por Bonferroni (p < 0,0167). En ambos grupos de estudio, el genotipo GG fue predominante, mientras que los genotipos heterocigotos y homocigotos de alelos menores fueron raros. El alelo G de TNF-α rs361525 mostró una tendencia hacia la significación estadística en asociación con la TH (p = 0,061). En general, estos hallazgos sugieren que las variantes del promotor de TNF-α evaluadas no se asociaron significativamente con la comorbilidad autoinmune en la UCE en esta cohorte; sin embargo, las señales observadas para PTPN22 rs2476601 y TNF-α rs361525 justifican su confirmación en estudios más amplios (Tabla 2).
DISCUSIÓN
Investigamos la asociación potencial entre los polimorfismos del promotor del gen TNF-α, rs361525 (−238 G/A) y rs1800629 (−308 G/A), así como la variante reguladora PTPN22 rs2476601, y la coexistencia de UCE con TH en una población del Caribe colombiano con mezcla genética.
Aunque no se identificaron asociaciones estadísticamente significativas para los polimorfismos de TNF-α, una tendencia cercana a la significación para el alelo G de rs361525 sugiere un papel modulador potencial en la autoinmunidad tiroidea entre los pacientes con UCE. Este hallazgo respalda la hipótesis de que variaciones sutiles en la regulación transcripcional de TNF-α pueden influir en las vías inflamatorias relevantes para la heterogeneidad de la enfermedad, dado el papel central de la citoquina en la activación endotelial, la degranulación de los mastocitos y la amplificación de las respuestas inflamatorias.28-30
La relevancia de TNF-α en la patogénesis de la UCE se ha demostrado en estudios que reportan niveles séricos elevados de TNF-α correlacionados con la actividad de la enfermedad.29,30 Los polimorfismos del promotor −308 G/A y −238 G/A alteran la expresión génica y se han relacionado con enfermedades autoinmunes como la AR, el LES y la enfermedad celíaca.19,21 Sin embargo, los hallazgos en las poblaciones han sido inconsistentes: mientras que una cohorte iraní mostró que el alelo G y el genotipo GG en ambos loci eran más frecuentes en pacientes con UCE28 un estudio polaco no encontró ninguna asociación significativa.31 Tales discrepancias reflejan probablemente la heterogeneidad étnica, la variación del tamaño de la muestra y los patrones de mezcla genética, lo que subraya la importancia de analizar los datos específicos de la población.31,41
Por esta razón, un metanálisis a gran escala de todo el genoma en urticaria (que incluyó fenotipos de urticaria más amplios más allá de la UCE) identificó variantes de susceptibilidad que implican la biología de los mastocitos y las vías inmunitarias de tipo 2 (incluidos los loci relacionados con la señalización de FCER1A y STAT6), destacando la relevancia de la activación de las células efectoras y las redes de señalización inmunitaria.42 El estudio también reportó asociaciones robustas en loci como 1q44 (GCSAML) y 1q23.2 (FCER1A).42 Además, los análisis integradores en ese metanálisis respaldaron los vínculos funcionales entre los alelos de riesgo y la regulación génica en tejidos relevantes para la enfermedad, lo que es consistente con una contribución de los mecanismos asociados a los mastocitos a la susceptibilidad a la urticaria.42
Además, un GWAS centrado específicamente en la UCE identificó señales fuertes en la región HLA (incluido HLA-DQA1) y asociaciones adicionales como ITPKB, lo que respalda un papel para la presentación de antígenos y la regulación inmunitaria adaptativa en el riesgo y la heterogeneidad de la UCE.43 Un GWAS reciente de Zhang et al44 en una población china Han identificó cinco loci significativos en todo el genoma para la UCE, incluida una variante en el gen PTPN22 (rs3789612). Notablemente, el alelo de riesgo PTPN22 en ese estudio se asoció significativamente con fenotipos de UCE relacionados con la autoinmunidad, incluidos los autoanticuerpos anti-TPO y anti-FcεRIα positivos.43 Esta sólida evidencia de todo el genoma se alinea directamente con nuestra observación de genes candidatos, reforzando el concepto de que las variantes de PTPN22 pueden contribuir fundamentalmente al endotipo autoinmune de la UCE en diversas poblaciones étnicas.44
En este marco, nuestros hallazgos de genes candidatos que involucran variantes del promotor de TNF-α y PTPN22 rs2476601 deben considerarse complementarios y generadores de hipótesis más que definitivos. Esto es particularmente relevante dadas las diferencias en el diseño del estudio (enfoques de genes candidatos frente a GWAS), la heterogeneidad fenotípica y el impacto potencial de los patrones de desequilibrio de ligamiento específicos de la población en las cohortes latinoamericanas mezcladas.
Con respecto a la variante PTPN22 rs2476601, este estudio encontró que el alelo G mostró una asociación inversa exploratoria con la comorbilidad UCE + TH, lo que parece contrastar con los hallazgos de otras cohortes internacionales.35,36 En estudios internacionales, particularmente europeos, el alelo A se ha asociado generalmente con un mayor riesgo de diversas enfermedades autoinmunes, incluida la tiroiditis de Hashimoto, LES, REis y otras.35,36 Esta observación podría ser particularmente relevante en el contexto genético latinoamericano, donde la mezcla entre ascendencias europea, africana e indígena podría influir en la frecuencia alélica y el impacto funcional de los SNP inmunorreguladores. Por ejemplo, un estudio de Escamilla-Tilch et al45 en una población mexicana con lepra encontró una ausencia del genotipo homocigoto menor, reportado como TT en la cadena directa, correspondiente al genotipo AA en nuestra nomenclatura de cadena inversa, y ninguna asociación con el polimorfismo PTPN22 rs2476601. Estos hallazgos son consistentes con nuestros propios resultados, específicamente, la ausencia completa del genotipo AA y una frecuencia notablemente baja tanto del genotipo AG como del alelo A, que fueron observados exclusivamente en el grupo de UCE sin compromiso tiroideo.45
Estos resultados sugieren que, en las poblaciones latinoamericanas, el riesgo posiblemente conferido por PTPN22 (rs2476601) puede diferir del observado en poblaciones genéticamente más homogéneas. PTPN22 codifica la tirosina fosfatasa linfoide, que funciona como un regulador negativo clave de la señalización del TCR. Las variaciones en este gen pueden influir en la activación de las células T autorreactivas y contribuir potencialmente a la pérdida de tolerancia inmunitaria, un mecanismo que podría ser relevante tanto para la UCE como para la TH.40,47 Los hallazgos combinados para TNF-α y PTPN22 pueden respaldar el concepto de que las comorbilidades autoinmunes en la UCE podrían resultar de interacciones complejas entre citoquinas proinflamatorias y reguladores de señalización adaptativa, en lugar de la acción aislada de un solo gen.19,21,30,31,48
Sin embargo, las interpretaciones clínicas y genéticas están limitadas por varias limitaciones. Clínicamente, el diseño retrospectivo carecía de instrumentos estandarizados consistentemente disponibles para evaluar la grave dad de la UCE o la respuesta al tratamiento (p. ej., reducción de UAS7 después de la exposición a omalizumab), así como marcadores validados para diferenciar los endotipos autoalérgicos de los autoinmunes (p. ej., ASST/ BAT o IgG anti-FcεRI/IgE).38 Además, la determinación de la TH se basó en una definición compuesta, lo que potencialmente introdujo heterogeneidad fenotípica. Genéticamente, debido a que este estudio deriva de una población mezclada sin marcadores informativos de ascendencia, no se puede excluir la confusión residual por estratificación poblacional. Además, el tamaño modesto de la muestra (n = 86) y la frecuencia alélica menor muy baja de PTPN22 rs2476601 limitaron sustancialmente el poder estadístico, produciendo un poder post hoc estimado de ~55%, lo que reduce la precisión y aumenta el riesgo de tamaños de efecto inflados.
CONCLUSIONES
En conjunto, nuestros hallazgos proporcionan evidencia exploratoria de que TNF-α rs361525 y PTPN22 rs2476601 podrían estar involucrados en las vías inmunitarias relevantes para la coexistencia de UCE y TH en esta población mixta. Aunque la asociación de PTPN22 rs2476601 cumplió con el umbral de comparaciones múltiples, estas observaciones son estrictamente generadoras de hipótesis. Requieren confirmación en cohortes multiétnicas más grandes y con suficiente potencia estadística, utilizando evaluaciones estandarizadas de la gravedad clínica, un control de calidad genético robusto y estrategias integrales de ajuste por ascendencia.
Declaraciones
Aprobación ética y consentimiento para participar
El protocolo del estudio fue revisado y aprobado por el Comité de Ética de la Universidad del Norte, Barranquilla, Atlántico, Colombia (Aprobación n.º 00062, 15 de octubre de 2021). La investigación se llevó a cabo de acuerdo con los principios éticos de la Declaración de Helsinki y las normativas colombianas para la investigación médica con participantes humanos. Todos los participantes proporcionaron su consentimiento informado por escrito antes de su inclusión en el estudio.
Disponibilidad de datos y materiales
Los conjuntos de datos generados y analizados durante el presente estudio están disponibles a través del autor de correspondencia previa solicitud razonable.
Intereses en conflicto
Los autores declaran que la investigación se llevó a cabo en ausencia de cualquier relación comercial o financiera que pudiera interpretarse como un posible conflicto de intereses.
Financiamiento
Este estudio fue financiado con fondos internos de la Universidad del Norte, y parcialmente por Minciencias (Colombia) y la Universidad Simón Bolívar. Los organismos financiadores no tuvieron ninguna función en el diseño del estudio, la recolección y el análisis de datos, la preparación del manuscrito ni la decisión de enviar el artículo para su publicación.
Contribuciones de los autores
E.E-B, A.D.V y C.A-M conceptualizaron y diseñaron el estudio. A.M-W y L.F realizaron la recolección de datos clínicos. A.D.V, L.F y C.A-M analizaron e interpretaron los datos. A.D.V, C.A-M y L.F redactaron la versión inicial del manuscrito. G.G-D.E y E.E-B revisaron y editaron críticamente el manuscrito. Todos los autores leyeron y aprobaron la versión final.
Contribuciones de los autores
E.E-B, A.D.V y C.A-M conceptualizaron y diseñaron el estudio. A.M-W y L.F realizaron la recolección de datos clínicos. A.D.V, L.F y C.A-M analizaron e interpretaron los datos. A.D.V, C.A-M y L.F redactaron la versión inicial del manuscrito. G.G-D.E y E.E-B revisaron y editaron críticamente el manuscrito. Todos los autores leyeron y aprobaron la versión final.
REFERENCIAS
- 1.Weller K, Zuberbier T, Maurer M. Chronic urticaria: Tools to aid the diagnosis and assessment of disease status in daily practice. J Eur Acad Dermatol Venereol 2015; 29 (S3): 38-44. doi:10.1111/jdv.13200 PubMed PMID: 26053294.
- 2.Zuberbier T, Abdul Latiff AH, Abuzakouk M, Aquilina S, et al. The international EAACI/GA2LEN/EuroGuiDerm/APAAACI guideline for the definition, classification, diagnosis, and management of urticaria. Allergy 2022; 77 (3): 734-66. doi:10.1111/all.15090 PubMed PMID: 34536239.
- 3.Sánchez-Borges M, Ansotegui IJ, Baiardini I, Bernstein J, et al. The challenges of chronic urticaria part 1: Epidemiology, immunopathogenesis, comorbidities, quality of life, and management. World Allergy Org J 2021; 14 (6): 100533. doi:10.1016/j.waojou.2021.100533
- 4.Kolkhir P, Borzova E, Grattan C, Asero R, et al. Autoimmune comorbidity in chronic spontaneous urticaria: A systematic review. Autoimmu Rev 2017; 1196-208. doi:10.1016/j.autrev.2017.10.003
- 5.Papapostolou N, Xepapadaki P, Katoulis A, Makris M. Comorbidities of Chronic Urticaria: A glimpse into a complex relationship. Front Allergy 2022; 3. doi:10.3389/falgy.2022.1008145
- 6.Kolkhir P, Metz M, Altrichter S, Maurer M. Comorbidity of chronic spontaneous urticaria and autoimmune thyroid diseases: A systematic review. Allergy 2017; 1440-60. doi:10.1111/all.13182 PubMed PMID: 28407273.
- 7.Junior RMB, Junior SDD, Fernandes ACMCF, Azizi GG, et al. Comorbidities in patients with chronic urticaria: A cross sectional study from an Urticaria Center of Reference and Excellence. Indian J Skin Allergy 2024; 10: 1-5. doi:10.25259/ijsa_26_2023
- 8.Sella JA, Ferriani MPL, Melo JML, Trevisan Neto O, et al. Type I and type IIb autoimmune chronic spontaneous urticaria: Using common clinical tools for endotyping patients with CSU. J Allergy Clin Immunol 2023; 2 (4). doi:10.1016/j.jacig.2023.100159
- 9.Wong D, Waserman S, Sussman GL. Endotypes of chronic spontaneous urticaria and angioedema. J Allergy Clin Immunol 2025. doi:10.1016/j.jaci.2025.04.004 PubMed PMID: 40220911.
- 10.Murdaca G, Paladin F, Borro M, Ricciardi L, et al. Prevalence of Autoimmune and Autoinflammatory Diseases in Chronic Urticaria: Pathogenetic, Diagnostic and Therapeutic Implications. Biomedicines 2023. doi:10.3390/biomedicines11020410
- 11.Golušin Z, Maletin N, Denda N, Nišavić M, et al. Autoimmune Thyroid Diseases in Chronic Spontaneous Urticaria: The Role of Hormones, Anti-Thyroid Antibodies, and Ultrasound. Diagnostics 2025; 15 (5). doi:10.3390/diagnostics15050608
- 12.Singh P, Sardesai VR. A Cross-Sectional Study to Determine the Prevalence of Thyroid Autoimmunity in Patients with Chronic Spontaneous Urticaria. Clin Dermatol Rev 2023; 7 (4): 347-51. doi:10.4103/cdr.cdr_55_22
- 13.Pendam M, Madke B. Estimating the Correlation between Autoimmune Thyroid Disorders and Chronic Spontaneous Urticaria: A Study Protocol. J Pharm Res Int 2021; 145-52. doi:10.9734/jpri/2021/v33i63b35264
- 14.Kim YS, Han K, Lee JH, Kim NI, et al. Increased risk of chronic spontaneous urticaria in patients with autoimmune thyroid diseases: A nationwide, population-based study. Allergy Asthma Immunol Res 2017; 9 (4): 373-7. doi:10.4168/aair.2017.9.4.373
- 15.Eun SJ, Lee JY, Kim DY, Yoon HS. Natural course of new-onset urticaria: Results of a 10-year follow-up, nationwide, population-based study. Allergol Int 2019; 68 (1): 52-8. doi:10.1016/j.alit.2018.05.011
- 16.Sánchez J, Sánchez A, Cardona R. Causal relationship between Anti-TPO IgE and chronic urticaria by in vitro and in vivo tests. Allergy Asthma Immunol Res 2019; 11 (1): 29-42. doi:10.4168/aair.2019.11.1.29
- 17.Jang JH, Xiang YK, Yang EM, Kim JH, et al. Distinct Clinical Profiles of IgE and IgG Autoantibodies to Thyroid Peroxidase in Chronic Spontaneous Urticaria. Allergy Asthma Immunol Res 2024; 16 (6): 626-39. doi:10.4168/aair.2024.16.6.626
- 18.Chanprapaph K, Iamsumang W, Wattanakrai P, Vachiramon V. Thyroid autoimmunity and autoimmunity in chronic spontaneous urticaria linked to disease severity, therapeutic response, and time to remission in patients with chronic spontaneous urticaria. Biomed Res Int 2018; 2018. doi:10.1155/2018/9856843
- 19.Bayley JP, Ottenhoff THM, Verweij CL. Is there a future for TNF promoter polymorphisms? Genes Immun 2004; 315-29. doi:10.1038/sj.gene.6364055
- 20.Tomolonis JA, Xu X, Dholakia KH, Zhang C, et al. Interaction between tumor cell TNFR2 and monocyte membrane-bound TNF-α triggers tumorigenic inflammation in neuroblastoma. J Immunother Cancer 2023; 11 (3). doi:10.1136/jitc-2022-005478
- 21.Elahi MM, Asotra K, Matata BM, Mastana SS. Tumor necrosis factor alpha - 308 gene locus promoter polymorphism: An analysis of association with health and disease. Biochim Biophys Acta 2009; 163-72. doi:10.1016/j.bbadis.2009.01.007
- 22.Chang D, Hammer C, Holweg CTJ, Selvaraj S, et al. A genome-wide association study of chronic spontaneous urticaria risk and heterogeneity. J Allergy Clin Immunol 2023; 151 (5): 1351-6. doi:10.1016/j.jaci.2022.10.019
- 23.Gómez Flores-Ramos L, Escoto-De Dios A, Puebla-Pérez AM, Figuera-Villanueva LE, et al. Association of the tumor necrosis factor-alpha -308G>A polymorphism with breast cancer in Mexican women. Gen Moll Res 2013; 12 (4): 5680-93. doi:10.4238/2013.November.18.17
- 24.Salazar-Camarena DC, Palafox-Sánchez CA, Espinoza-García N, Guareña-Casillas JA, et al. Association of TNF-alpha Promoter Polymorphisms with Disease Susceptibility, mRNA Expression, and Lupus Nephritis in Mexican Patients with Systemic Lupus Erythematosus. J Clin Med 2025; 14 (11). doi:10.3390/jcm14113693
- 25.Helvaci N, Oguz SH, Kabacam S, Karabulut E, et al. Clock gene PERIOD3 polymorphism is associated with susceptibility to Graves’ disease but not to Hashimoto’s thyroiditis. Chronobiol Int 2019; 36 (10): 1343-50. doi:10.1080/07420528.2019.1642909
- 26.Choi JH, Kim SH, Cho BY, Lee SK, et al. Association of TNF-α promoter polymorphisms with aspirin-induced urticaria. J Clin Pharm Ther 2009; 34 (2): 231-8. doi:10.1111/j.1365-2710.2008.00979.x
- 27.Parra-Rojas I, Ruíz-Madrigal B, Martínez-López E, Panduro A. Influence of the -308 TNF-α and -174 IL-6 polymorphisms on lipid profile in Mexican subjects. Hereditas 2006; 143 (2006): 167-72. doi:10.1111/j.2006.0018-0661.01936.x
- 28.Tavakol M, Amirzargar AA, Movahedi M, Aryan Z, et al. Interleukin-6 and tumor necrosis factor-alpha gene polymorphisms in chronic idiopathic urticaria. Allergol Immunopathol (Madr) 2014; 42 (6): 533-8. doi:10.1016/j.aller.2013.06.004
- 29.Le TVT, Mach KH, Vuong TBT, Tran TT. Chronic Spontaneous Urticaria Severity Relating to TNF-Alpha Serum Concentration. Dermatol Res Pract 2025; 2025 (1). doi:10.1155/drp/8853778
- 30.Su W, Tian Y, Wei Y, Hao F, et al. Key genes and immune infiltration in chronic spontaneous urticaria: a study of bioinformatics and systems biology. Front Immunol 2023; 14. doi:10.3389/fimmu.2023.1279139
- 31.Vargas-Alarcon G, Ramírez-Bello J, Juárez-Cedillo T, Ramírez-Fuentes S, et al. Distribution of the IL-1RN, IL-6, IL-10, INF-γ, and TNF-α gene polymorphisms in the Mexican population. Genet Test Mol Biomarkers 2012; 16 (10): 1246-53. doi:10.1089/gtmb.2012.0100
- 32.Armitage LH, Wallet MA, Mathews CE. Influence of PTPN22 Allotypes on Innate and Adaptive Immune Function in Health and Disease. Front Immunol 2021. doi:10.3389/fimmu.2021.636618
- 33.Díaz Martín D, Barcenilla Rodríguez H, Úbeda Cantera M, Muñoz Zamarrón L. Autorreactividad y autoinmunidad. Medicine (Spain). 2017; 12 (24): 1418-27. doi:10.1016/j.med.2016.12.011
- 34.Garavito G, Egea E, Fang L, Malagón C, et al. Asociación de variantes polimorfas de los genes PTPN22, TNF y VDR en niños con nefritis lúpica: Un estudio de tríos en familias colombianas. Biomedica 2017; 37 (2): 260-6. doi:10.7705/BIOMEDICA.V37I3.3247
- 35.Brzoza Z, Grzeszczak W, Rogala B, Trautsolt W, et al. PTPN22 polymorphism presumably plays a role in the genetic background of chronic spontaneous autoreactive urticaria. Dermatology 2012; 224 (4): 340-5. doi:10.1159/000339332
- 36.Sadr M, Khalili N, Mohebbi B, Mosharmovahed B, et al. Association of PTPN22 single nucleotide polymorphisms with chronic spontaneous urticaria. Allergol Immunopathol (Madr). 2021; 49 (2): 40–5. doi:10.15586/aei.v49i2.53
- 37.Palikhe S, Kim SH, Pham LD, Ye YM, et al. Association between PTPN22 polymorphisms and IgE responses to staphylococcal superantigens in chronic urticaria. Allergy Asthma Immunol Res 2015; 7 (3): 290-4. doi:10.4168/aair.2015.7.3.290
- 38.Zuberbier T, Latiff AHA, Abuzakouk M, Aquilina S, et al. The international EAACI/GA2LEN/EuroGuiDerm/APAAACI guideline for the definition, classification, diagnosis, and management of urticaria. Allergy 2022; 77 (3): 734-66. doi:10.1111/all.15090
- 39.Klubo-Gwiezdzinska J, Wartofsky L. Hashimoto thyroiditis: an evidence-based guide to etiology, diagnosis and treatment. Polish Arch Int Med 2022. doi:10.20452/pamw.16222
- 40.Posit team. RStudio: Integrated Development Environment for R. 2025. http://www.posit.co
- 41.Kasperska-Zajac A, Sztylc J, Machura E, Jop G. Plasma IL-6 concentration correlates with clinical disease activity and serum C-reactive protein concentration in chronic urticaria patients. Clin Exp Allergy 2011; 41 (10): 1386-91. doi:10.1111/j.1365-2222.2011.03789.x
- 42.McSweeney SM, Saklatvala J, Rispoli R, Ganier C, et al. Genome-wide meta-analysis implicates variation affecting mast cell biology in urticaria. J Allergy Clin Immunol 2024; 153 (2): 521-526.e11. doi:10.1016/j.jaci.2023.08.033
- 43.Chang D, Hammer C, Holweg CTJ, Selvaraj S, et al. A genome-wide association study of chronic spontaneous urticaria risk and heterogeneity. J Allergy Clin Immunol 2023; 151 (5): 1351-6. doi:10.1016/j.jaci.2022.10.019
- 44.Zhang L, Qiu L, Wu J, Qi Y, et al. GWAS of Chronic Spontaneous Urticaria Reveals Genetic Overlap with Autoimmune Diseases, Not Atopic Diseases. J Invest Dermatol 2023; 143 (1): 67-77.e15. doi:10.1016/j.jid.2022.07.012
- 45.Escamilla-Tilch M, Pérez-Suárez TG, Torres-Carrillo NM, Rodríguez-Guillén R, et al. Analysis of the rs2476601 polymorphism of PTPN22 in Mexican mestizo patients with leprosy. Biomed Rep 2019; 10 (2): 12-732. doi:10.3892/br.2019.1184
- 46.Bottini N, Peterson EJ. Tyrosine phosphatase PTPN22: Multifunctional regulator of immune signaling, development, and disease. Ann Rev Immunol 2014; 83-119. doi:10.1146/annurev-immunol-032713-120249 PubMed PMID: 24364806.
- 47.Wu H, Wan S, Qu M, Ren B, et al. The Relationship between PTPN22 R620W Polymorphisms and the Susceptibility to Autoimmune Thyroid Diseases: An Updated Meta-analysis. Immunol Invest. 2022; 51 (2): 438-51. doi:10.1080/08820139.2020.1837154
- 48.Kaplan A, Lebwohl M, Giménez-Arnau AM, Hide M, et al. Chronic spontaneous urticaria: Focus on pathophysiology to unlock treatment advances. Allergy 2023; 389-401. doi:10.1111/all.15603